XPS-piekfitting in je browser: ladingscorrectie, Shirley-achtergrond, doubletten en atoom-%
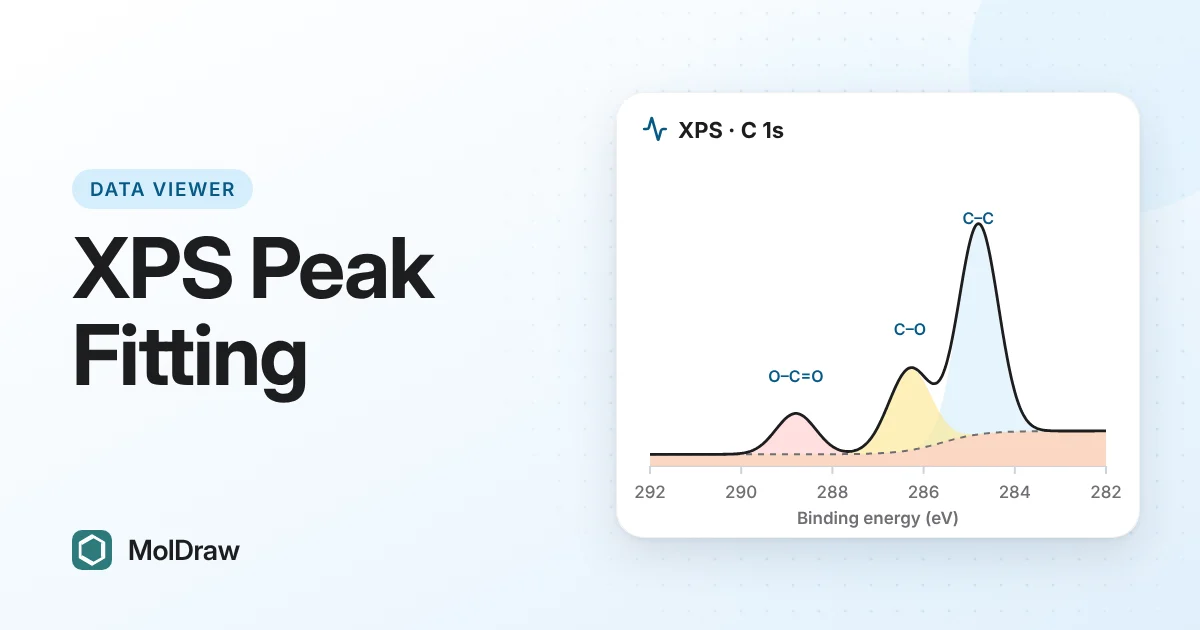
Kort antwoord: Open een VAMAS- (.vms), CasaXPS-tekst- of CSV-bestand in de gratis XPS-viewer van MolDraw, of klik op C 1s (polymeer). Klik op Instellen via C 1s om de lading te corrigeren, houd de Shirley-achtergrond aan en klik daarna op Automatische pieken of Sjabloon C 1s en op Fitten. Lees het atoom-% af en exporteer een PNG of een CSV met de fittabel. Je bestanden blijven op je apparaat.
Probeer de XPS-viewer hier
Waarom XPS-data in een browser fitten?
XPS-data komt vaak als VAMAS- of tekstbestand van een gedeelde faciliteit. Om ze te lezen corrigeer je voor oplading, verwijder je de achtergrond, fit je componenten en zet je oppervlakken om in een samenstelling. Volledige pakketten doen dat goed, maar zijn niet altijd bij de hand. De viewer dekt de kernstappen op één pagina: voor een eerste blik, voor onderwijs of om een fit te controleren die iemand je stuurde.
De wetenschap in het kort
Bindingsenergie. Röntgenstraling stoot elektronen uit kernniveaus. De spectrometer meet hun kinetische energie, en BE = hν − KE, waarbij de uittree-arbeid door de kalibratie wordt verrekend. Al Kα geeft hν = 1486,6 eV en Mg Kα 1253,6 eV. Alleen elektronen uit de bovenste paar nanometer ontsnappen, dus XPS ziet het oppervlak.
Chemische verschuiving. Bindingen met elektronegatievere atomen verschuiven een kernniveau naar hogere bindingsenergie. Bij C 1s ligt C–C/C–H het laagst, dan C–O, C=O en O–C=O.
Ladingscorrectie. Isolatoren laden op en elke piek verschuift met hetzelfde bedrag. Een gebruikelijke oplossing is de C–C/C–H-piek van adventieve koolstof op 284,8 eV te zetten, de standaardwaarde van de viewer. Sommige labs gebruiken 285,0 eV. Dit is een conventie met bekende beperkingen, dus vermeld de waarde die je hebt gebruikt.
Shirley-achtergrond. Elektronen die op weg naar buiten energie verliezen, verhogen het signaal aan de kant van hogere bindingsenergie van elke piek. De Shirley-achtergrond modelleert die stap.
Spin-baandoubletten. p-, d- en f-niveaus splitsen in twee pieken met een vaste oppervlakteverhouding: 1:2 voor p, 2:3 voor d en 3:4 voor f. De opsplitsing hangt af van het element, bijvoorbeeld ongeveer 13,6 eV voor Fe 2p in de tabel van de viewer.
Atoom-%. Deel het piekoppervlak van elk element door zijn gevoeligheidsfactor en normaliseer de resultaten daarna op 100%.
Bestanden die je kunt openen
- VAMAS (.vms), het uitwisselingsformaat ISO 14976, met reguliere scans.
- Tekstexports van CasaXPS met kolommen K.E. of B.E.
- CSV, TXT, DAT of TSV met een energiekolom en een intensiteitskolom.
Open één bestand tegelijk. Elke regio in een bestand krijgt een eigen knop boven de grafiek. Download het voorbeeld-.vms-bestand om te oefenen; het bevat een overzichtsscan, C 1s en O 1s. Alle voorbeelden zijn gesimuleerd.
Stap voor stap een regio fitten
- Klik op XPS-bestand openen of zet een bestand in het vak. Of klik op een voorbeeld: C 1s (polymeer), Si 2p (Si / SiO2), Fe 2p-doublet, Overzichtsscan of Voorbeeld-.vms.
- Staan je data in kinetische energie, zet Energie-as dan op Kinetische energie en kies de Bron.
- Klik op Instellen via C 1s, of typ een Ladingsverschuiving (eV). De referentie begint op 284,8 eV en kan worden gewijzigd.
- Kies een regio, controleer het Kernniveau (bijvoorbeeld C 1s) en kies een Achtergrond. Zoom in en klik op Fitvenster = huidige weergave, of gebruik Hele regio.
- Klik op Automatische pieken, of kies Piek toevoegen en tik op de grafiek, of klik op Sjabloon C 1s. Klik daarna op Fitten.
- Bewerk label, BE, FWHM, %L of doublettype in de tabel, vergrendel waarden, of sleep pieken in de modus Piek verplaatsen. Klik opnieuw op Fitten.
- Controleer de omhullende en de residulijn onder het spectrum. Klik daarna op PNG exporteren of CSV exporteren.
Wat de viewer doet
| Achtergrond | Shirley, lineair of geen, over een fitvenster dat je zelf kiest. |
|---|---|
| Piekvorm | Gauss-Lorentzproduct, GL(m). |
| Fitten | Automatische of handmatige pieken, een sjabloon voor C 1s, vergrendelingen, Zelfde FWHM voor alle pieken en Ook %L fitten. Rapporteert het RMS-residu en, waar mogelijk, een gereduceerde χ². |
| Doubletten | p-, d- of f-doubletten met een opsplitsing uit een ingebouwde tabel die je kunt bewerken. |
| Toekenningen | Een voorgestelde chemische toestand voor elke piek. |
| Atoom-% | Uit twee of meer gefitte regio's, met gevoeligheidsfactoren die je kunt bewerken. |
| Overzichtsscan | Elementenlijst met lijnen, betrouwbaarheid en een ruw atoom-%. Augergebieden zijn gearceerd. |
| Exporteren | PNG van de grafiek. CSV met de data, achtergrond, componenten, omhullende, fittabel en atoom-%. |
Zo gebruik je het in de les en in het lab
- Oppervlaktebehandeling van polymeren: fit C 1s vóór en na een plasmabehandeling. Grotere componenten C–O, C=O en O–C=O wijzen op oppervlakteoxidatie. XPS ziet alleen de bovenste paar nanometer. Voor het bulkpolymeer kun je het smeltpunt en de kristalliniteit bepalen in de TGA- en DSC-viewer.
- Natief oxide op silicium: het voorbeeld Si 2p toont Si als smal doublet en SiO2 als bredere piek bij hogere bindingsenergie.
- Onbekende oppervlakken: open een overzichtsscan om te zien welke elementen aanwezig zijn.
- Samenstelling: fit C 1s en O 1s in het voorbeeld-.vms-bestand en lees de O/C-verhouding af in het vak met atoom-%.
Tips en beperkingen
- Geef elke component een chemische reden. Extra pieken verlagen altijd het residu, maar dat maakt ze nog niet echt.
- Metalen hebben vaak een asymmetrische lijnvorm nodig, die de viewer niet modelleert. 2p-spectra van overgangsmetalen kunnen ook satellieten en multipletsplitsing vertonen, dus een eenvoudige doubletfit is een benadering.
- De ingebouwde gevoeligheidsfactoren zijn benaderde Al Kα-waarden ten opzichte van C 1s = 1. Voer factoren uit de bibliotheek van je instrument in voor echte getallen.
- Bindingsenergieën in de literatuur variëren enkele tienden van een eV. Controleer voorgestelde toekenningen met een referentie.
Vragen en antwoorden
Waarom liggen al mijn pieken ongeveer 1 eV hoger dan verwacht?
Een isolerend monster laadt op doordat er elektronen uit vertrekken, en elke piek verschuift met hetzelfde bedrag naar hogere bindingsenergie. Klik op Instellen via C 1s om de C-C/C-H-piek naar de referentie-energie te verplaatsen, of typ de verschuiving zelf in.
Hoeveel componenten moet ik aan een C 1s-piek fitten?
Alleen zoveel als de chemie rechtvaardigt. Begin met de bindingen die je in het monster verwacht, houd de breedtes vergelijkbaar en voeg alleen een piek toe als het residu een duidelijke, herhaalbare vorm laat zien die een bekende chemische toestand verklaart.
Waarom een Shirley-achtergrond in plaats van een lineaire?
Elektronen die op weg naar buiten energie verliezen, verhogen het signaal aan de kant van hogere bindingsenergie van een piek. Een Shirley-achtergrond volgt die stap. Een rechte lijn kan werken voor kleine pieken op een vlakke achtergrond.
Kan ik atoom-% alleen uit een overzichtsscan halen?
Alleen ruwweg. De viewer geeft een ruw atoom-% in de overzichtstabel. Voor betere getallen fit je smalle scans van elk element en gebruik je gevoeligheidsfactoren van je eigen instrument.