Ajuste de picos de XPS en tu navegador: corrección de carga, fondo de Shirley, dobletes y % atómico
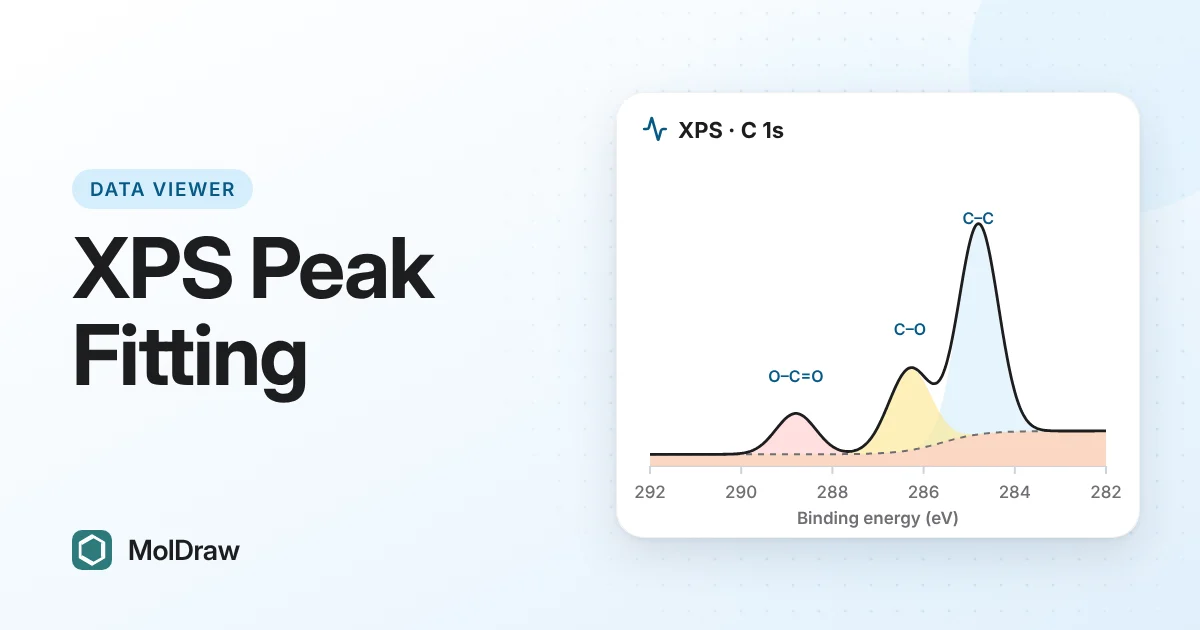
Respuesta corta: abre un archivo VAMAS (.vms), de texto de CasaXPS o CSV en el visor gratuito de XPS de MolDraw, o pulsa C 1s (polímero). Pulsa Fijar desde C 1s para corregir la carga, deja el fondo de Shirley y pulsa Picos automáticos o Plantilla de C 1s y luego Ajustar. Lee el % atómico y exporta un PNG o un CSV con la tabla del ajuste. Tus archivos se quedan en tu dispositivo.
Prueba aquí el visor de XPS
¿Por qué ajustar datos de XPS en el navegador?
Los datos de XPS suelen llegar como archivo VAMAS o de texto desde un servicio compartido. Para interpretarlos, corriges la carga, eliminas el fondo, ajustas componentes y conviertes las áreas en composición. Los paquetes completos lo hacen bien, pero no siempre están a mano. El visor cubre los pasos básicos en una página, para un primer vistazo, para la docencia o para revisar un ajuste que te han enviado.
La ciencia en pocas palabras
Energía de enlace. Los rayos X arrancan electrones de los niveles internos. El espectrómetro mide su energía cinética, y BE = hν − KE, con la función de trabajo incluida en la calibración. El Al Kα da hν = 1486,6 eV y el Mg Kα 1253,6 eV. Solo escapan los electrones de los pocos nanómetros superiores, así que el XPS ve la superficie.
Desplazamiento químico. Los enlaces con átomos más electronegativos desplazan un nivel interno a mayor energía de enlace. En el C 1s, C–C/C–H queda más bajo, seguido de C–O, C=O y O–C=O.
Corrección de carga. Los aislantes se cargan y todos los picos se desplazan en la misma cantidad. Una corrección habitual es fijar el pico C–C/C–H del carbono adventicio en 284,8 eV, el valor por defecto del visor. Algunos laboratorios usan 285,0 eV. Es un convenio con limitaciones conocidas, así que indica el valor que usaste.
Fondo de Shirley. Los electrones que pierden energía al salir elevan la señal en el lado de mayor energía de enlace de cada pico. El fondo de Shirley modela ese escalón.
Dobletes espín-órbita. Los niveles p, d y f se desdoblan en dos picos con una relación de áreas fija: 1:2 para p, 2:3 para d y 3:4 para f. La separación depende del elemento, por ejemplo unos 13,6 eV para el Fe 2p en la tabla del visor.
% atómico. Divide el área del pico de cada elemento entre su factor de sensibilidad y normaliza los resultados al 100 %.
Archivos que puedes abrir
- VAMAS (.vms), el formato de intercambio ISO 14976, con barridos regulares.
- Exportaciones de texto de CasaXPS con columnas K.E. o B.E.
- CSV, TXT, DAT o TSV con una columna de energía y otra de intensidad.
Abre los archivos de uno en uno. Cada región de un archivo tiene su propio botón encima del gráfico. Para practicar, descarga el .vms de ejemplo, que contiene un espectro general, C 1s y O 1s. Todos los ejemplos son simulados.
Cómo ajustar una región paso a paso
- Pulsa Abrir archivo de XPS o suelta un archivo. O pulsa un ejemplo: C 1s (polímero), Si 2p (Si / SiO2), Doblete Fe 2p, Espectro general o .vms de ejemplo.
- Si tus datos están en energía cinética, ajusta Eje de energía a Energía cinética y elige la fuente de rayos X en Origen.
- Pulsa Fijar desde C 1s o escribe un Desplazamiento de carga (eV). La referencia empieza en 284,8 eV y se puede cambiar.
- Elige una región, comprueba el Nivel interno (por ejemplo C 1s) y elige un Fondo. Amplía y pulsa Ventana de ajuste = vista actual, o usa Región completa.
- Pulsa Picos automáticos, o elige Añadir pico y toca el gráfico, o pulsa Plantilla de C 1s. Después pulsa Ajustar.
- Edita la etiqueta, la BE, la FWHM, el %L o el tipo de doblete en la tabla, bloquea valores o arrastra picos en el modo Mover pico. Pulsa Ajustar de nuevo.
- Revisa la envolvente y la línea del residuo bajo el espectro. Después pulsa Exportar PNG o Exportar CSV.
Qué hace el visor
| Fondo | Shirley, lineal o ninguno, sobre una ventana de ajuste que eliges tú. |
|---|---|
| Forma de pico | Producto gaussiano–lorentziano, GL(m). |
| Ajuste | Picos automáticos o manuales, una plantilla de C 1s, bloqueos, Misma FWHM para todos los picos y Ajustar también el %L. Indica el residuo RMS y, cuando puede, un χ² reducido. |
| Dobletes | Dobletes p, d o f con una separación tomada de una tabla integrada que puedes editar. |
| Asignaciones | Un estado químico sugerido para cada pico. |
| % atómico | A partir de dos o más regiones ajustadas, con factores de sensibilidad que puedes editar. |
| Espectro general | Lista de elementos con sus líneas, la confianza y un % atómico aproximado. Las regiones Auger aparecen sombreadas. |
| Exportar | PNG del gráfico. CSV con los datos, el fondo, las componentes, la envolvente, la tabla del ajuste y el % atómico. |
Usos en clase y en el laboratorio
- Tratamiento superficial de polímeros: ajusta el C 1s antes y después de un tratamiento con plasma. Unas componentes C–O, C=O y O–C=O mayores indican oxidación superficial. El XPS solo ve los pocos nanómetros superiores. Para el polímero en masa, encuentra su punto de fusión y su cristalinidad en el visor de TGA y DSC.
- Óxido nativo sobre silicio: el ejemplo de Si 2p muestra el Si como un doblete estrecho y el SiO2 como un pico más ancho a mayor energía de enlace.
- Superficies desconocidas: abre un espectro general para ver qué elementos hay.
- Composición: ajusta el C 1s y el O 1s del .vms de ejemplo y lee la relación O/C en el recuadro de % atómico.
Consejos y límites
- Da a cada componente una razón química. Los picos adicionales siempre reducen el residuo, pero eso no los hace reales.
- Los metales suelen necesitar una forma de línea asimétrica, que el visor no modela. Los espectros 2p de los metales de transición también pueden mostrar satélites y desdoblamiento multiplete, así que un ajuste con un doblete simple es una aproximación.
- Los factores de sensibilidad integrados son valores aproximados para Al Kα respecto a C 1s = 1. Introduce los factores de la biblioteca de tu instrumento para obtener valores reales.
- Las energías de enlace de la bibliografía varían unas décimas de eV. Comprueba las asignaciones sugeridas con una referencia.
Preguntas y respuestas
¿Por qué todos mis picos están aproximadamente 1 eV más altos de lo esperado?
Una muestra aislante se carga al perder electrones, y todos los picos se desplazan a mayor energía de enlace en la misma cantidad. Pulsa Fijar desde C 1s para llevar el pico C-C / C-H a la energía de referencia, o escribe tú mismo el desplazamiento.
¿Cuántas componentes debo ajustar a un pico de C 1s?
Solo las que respalde la química. Parte de los enlaces que esperas en la muestra, mantén anchuras similares y añade un pico solo cuando el residuo muestre una forma clara y repetible que explique un estado químico conocido.
¿Por qué usar un fondo de Shirley en lugar de uno lineal?
Los electrones que pierden energía al salir elevan la señal en el lado de mayor energía de enlace de un pico. Un fondo de Shirley sigue ese escalón. Una recta puede servir para picos pequeños sobre un fondo plano.
¿Puedo obtener el % atómico solo con un espectro general?
Solo de forma aproximada. El visor da un % atómico aproximado en la tabla del espectro general. Para obtener mejores valores, ajusta espectros de alta resolución de cada elemento y usa los factores de sensibilidad de tu propio instrumento.