XPS-Peak-Fitting im Browser: Aufladungskorrektur, Shirley-Untergrund, Dubletts und Atom-%
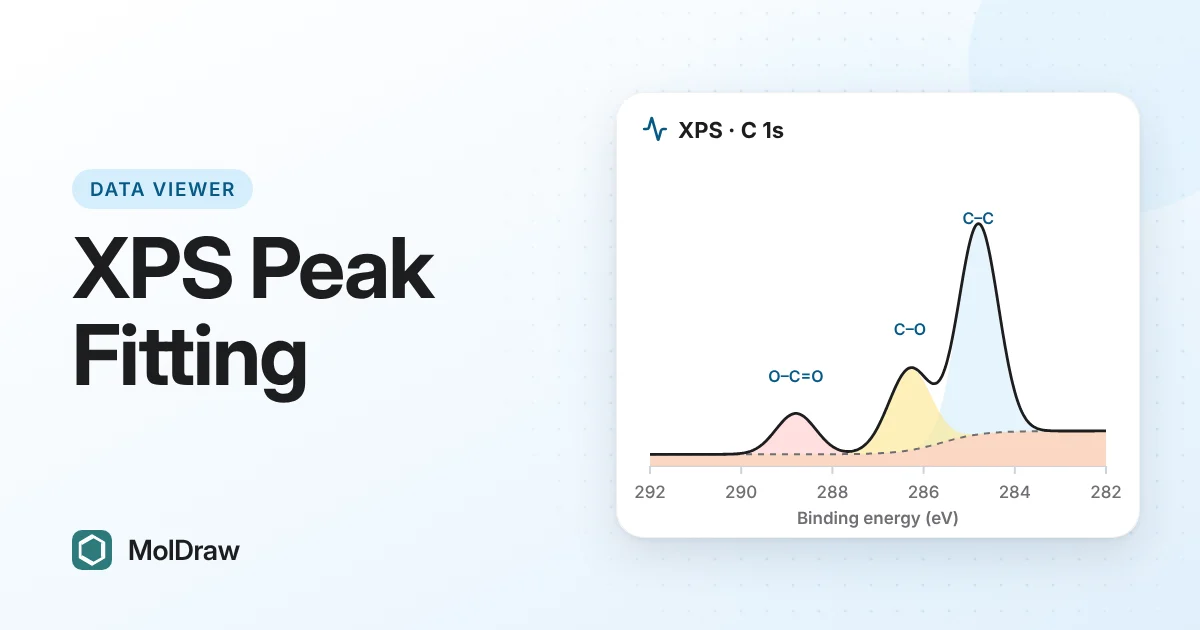
Kurz gesagt: Öffne eine VAMAS- (.vms), CasaXPS-Text- oder CSV-Datei im kostenlosen MolDraw-XPS-Viewer oder klicke auf C 1s (Polymer). Klicke auf Aus C 1s setzen, um die Aufladung zu korrigieren, behalte den Shirley-Untergrund und klicke dann auf Auto-Peaks oder C-1s-Vorlage und Fitten. Lies die Atom-% ab und exportiere ein PNG oder eine CSV mit der Fit-Tabelle. Deine Dateien bleiben auf deinem Gerät.
XPS-Viewer hier ausprobieren
Warum XPS-Daten im Browser fitten?
XPS-Daten kommen oft als VAMAS- oder Textdatei aus einer gemeinsam genutzten Einrichtung. Um sie auszuwerten, korrigierst du die Aufladung, entfernst den Untergrund, fittest Komponenten und rechnest Flächen in eine Zusammensetzung um. Vollständige Programmpakete können das gut, sind aber nicht immer zur Hand. Der Viewer deckt die Kernschritte auf einer Seite ab – für einen ersten Blick, für den Unterricht oder um einen zugeschickten Fit zu prüfen.
Die Wissenschaft in Kürze
Bindungsenergie. Röntgenstrahlung schlägt Elektronen aus Rumpfniveaus heraus. Das Spektrometer misst ihre kinetische Energie, und es gilt BE = hν − KE, wobei die Austrittsarbeit über die Kalibrierung berücksichtigt wird. Al Kα liefert hν = 1486,6 eV, Mg Kα 1253,6 eV. Nur Elektronen aus den obersten wenigen Nanometern entkommen, daher sieht XPS die Oberfläche.
Chemische Verschiebung. Bindungen zu elektronegativeren Atomen verschieben ein Rumpfniveau zu höherer Bindungsenergie. Bei C 1s liegt C–C/C–H am niedrigsten, dann folgen C–O, C=O und O–C=O.
Aufladungskorrektur. Isolatoren laden sich auf, und jeder Peak verschiebt sich um denselben Betrag. Eine übliche Korrektur setzt den C–C/C–H-Peak des Adventitious Carbon (Oberflächenkontamination) auf 284,8 eV, den Standardwert des Viewers. Manche Labore verwenden 285,0 eV. Das ist eine Konvention mit bekannten Grenzen, gib also den verwendeten Wert an.
Shirley-Untergrund. Elektronen, die auf dem Weg nach außen Energie verlieren, heben das Signal auf der Seite höherer Bindungsenergie jedes Peaks an. Der Shirley-Untergrund modelliert diese Stufe.
Spin-Bahn-Dubletts. p-, d- und f-Niveaus spalten in zwei Peaks mit festem Flächenverhältnis auf: 1:2 für p, 2:3 für d und 3:4 für f. Die Aufspaltung hängt vom Element ab, zum Beispiel etwa 13,6 eV für Fe 2p in der Tabelle des Viewers.
Atom-%. Teile die Peakfläche jedes Elements durch seinen Empfindlichkeitsfaktor und normiere die Ergebnisse auf 100 %.
Dateien, die du öffnen kannst
- VAMAS (.vms), das Austauschformat nach ISO 14976, mit regulären Scans.
- CasaXPS-Textexporte mit K.E.- oder B.E.-Spalten.
- CSV, TXT, DAT oder TSV mit einer Energie- und einer Intensitätsspalte.
Öffne jeweils eine Datei. Jede Region einer Datei bekommt eine eigene Schaltfläche über dem Diagramm. Zum Üben kannst du die Beispiel-.vms herunterladen, die ein Übersichtsspektrum, C 1s und O 1s enthält. Alle Beispiele sind simuliert.
Eine Region Schritt für Schritt fitten
- Klicke auf XPS-Datei öffnen oder ziehe eine Datei hinein. Oder klicke auf ein Beispiel: C 1s (Polymer), Si 2p (Si / SiO2), Fe-2p-Dublett, Übersichtsspektrum oder Beispiel-.vms.
- Liegen deine Daten als kinetische Energie vor, stelle Energieachse auf Kinetische Energie und wähle die Quelle.
- Klicke auf Aus C 1s setzen oder gib eine Aufladungsverschiebung (eV) ein. Die Referenz beginnt bei 284,8 eV und lässt sich ändern.
- Wähle eine Region, prüfe das Rumpfniveau (zum Beispiel C 1s) und wähle einen Hintergrund. Zoome hinein und klicke auf Fitfenster = aktuelle Ansicht oder nutze Ganze Region.
- Klicke auf Auto-Peaks, oder wähle Peak hinzufügen und tippe ins Diagramm, oder klicke auf C-1s-Vorlage. Klicke dann auf Fitten.
- Bearbeite Beschriftung, BE, FWHM, %L oder Dublett-Typ in der Tabelle, fixiere Werte oder ziehe Peaks im Modus Peak verschieben. Klicke erneut auf Fitten.
- Prüfe die Einhüllende und die Residuumlinie unter dem Spektrum. Klicke dann auf PNG exportieren oder CSV exportieren.
Was der Viewer kann
| Hintergrund | Shirley, linear oder keiner, über ein wählbares Fitfenster. |
|---|---|
| Peakform | Gauß-Lorentz-Produkt, GL(m). |
| Fitting | Automatische oder manuelle Peaks, eine C-1s-Vorlage, Fixierungen, Gleiche FWHM für alle Peaks und Auch %L fitten. Gibt das RMS-Residuum und, wo möglich, ein reduziertes χ² an. |
| Dubletts | p-, d- oder f-Dubletts mit einer Aufspaltung aus einer eingebauten, bearbeitbaren Tabelle. |
| Zuordnungen | Ein vorgeschlagener chemischer Zustand für jeden Peak. |
| Atom-% | Aus zwei oder mehr gefitteten Regionen, mit bearbeitbaren Empfindlichkeitsfaktoren. |
| Übersichtsspektrum | Elementliste mit Linien, Konfidenz und groben Atom-%. Auger-Bereiche sind schattiert. |
| Export | PNG des Diagramms. CSV mit Daten, Untergrund, Komponenten, Einhüllender, Fit-Tabelle und Atom-%. |
Einsatz in Unterricht und Labor
- Oberflächenbehandlung von Polymeren: Fitte C 1s vor und nach einer Plasmabehandlung. Größere C–O-, C=O- und O–C=O-Komponenten deuten auf Oberflächenoxidation hin. XPS sieht nur die obersten wenigen Nanometer. Für das Polymer im Volumen kannst du Schmelzpunkt und Kristallinität im TGA- und DSC-Viewer bestimmen.
- Natives Oxid auf Silicium: Das Si-2p-Beispiel zeigt Si als schmales Dublett und SiO2 als breiteren Peak bei höherer Bindungsenergie.
- Unbekannte Oberflächen: Öffne ein Übersichtsspektrum, um zu sehen, welche Elemente vorhanden sind.
- Zusammensetzung: Fitte C 1s und O 1s in der Beispiel-.vms und lies das O/C-Verhältnis im Atom-%-Feld ab.
Tipps und Grenzen
- Gib jeder Komponente einen chemischen Grund. Zusätzliche Peaks verkleinern das Residuum immer, das macht sie aber nicht real.
- Metalle brauchen oft eine asymmetrische Linienform, die der Viewer nicht modelliert. 2p-Spektren von Übergangsmetallen können außerdem Satelliten und Multiplettaufspaltung zeigen, ein einfacher Dublett-Fit ist also eine Näherung.
- Die eingebauten Empfindlichkeitsfaktoren sind genäherte Al-Kα-Werte relativ zu C 1s = 1. Gib für echte Werte Faktoren aus der Bibliothek deines Geräts ein.
- Bindungsenergien in der Literatur streuen um einige Zehntel eV. Prüfe vorgeschlagene Zuordnungen anhand einer Referenz.
Fragen und Antworten
Warum liegen alle meine Peaks etwa 1 eV höher als erwartet?
Eine isolierende Probe lädt sich auf, wenn Elektronen sie verlassen, und jeder Peak verschiebt sich um denselben Betrag zu höherer Bindungsenergie. Klicke auf „Aus C 1s setzen“, um den C-C/C-H-Peak auf die Referenzenergie zu verschieben, oder gib die Verschiebung selbst ein.
Wie viele Komponenten sollte ich an einen C-1s-Peak fitten?
Nur so viele, wie die Chemie hergibt. Beginne mit den Bindungen, die du in der Probe erwartest, halte die Breiten ähnlich und füge nur dann einen Peak hinzu, wenn das Residuum eine deutliche, reproduzierbare Form zeigt, die ein bekannter chemischer Zustand erklärt.
Warum einen Shirley-Untergrund statt eines linearen verwenden?
Elektronen, die auf dem Weg nach außen Energie verlieren, heben das Signal auf der Seite höherer Bindungsenergie eines Peaks an. Ein Shirley-Untergrund folgt dieser Stufe. Bei kleinen Peaks auf flachem Untergrund kann eine Gerade genügen.
Kann ich Atom-% allein aus einem Übersichtsspektrum erhalten?
Nur grob. Der Viewer gibt in der Übersichtstabelle grobe Atom-% an. Für bessere Werte fittest du hochaufgelöste Spektren jedes Elements und verwendest Empfindlichkeitsfaktoren deines eigenen Geräts.