Isotooppatronen, adducten en ppm-fout controleren in je browser
Kort antwoord: Open de gratis massaspectrumviewer van MolDraw en zet er een JCAMP-DX-, CSV/TXT-, mzML- of mzXML-bestand in. Typ de verwachte formule, SMILES of peptide en kies het ion. De viewer legt het theoretische isotooppatroon eroverheen, toont welke gangbare adducten aanwezig zijn, berekent de ppm-fout en labelt neutrale verliezen. Exporteer als PNG of CSV. Het bestand wordt in je browser gelezen en niet geüpload.
Probeer de massaspectrumviewer hier
Waarom een massaspectrumviewer in de browser?
Een massaspectrum beantwoordt twee vragen: klopt de massa, en past het patroon bij de formule? Instrumentsoftware kan beide beantwoorden, maar is vaak aan één pc gebonden. Studenten krijgen soms alleen een afdruk of een geëxporteerd bestand.
Deze viewer zet het gemeten spectrum en de theorie in één grafiek. Je ziet in één oogopslag of er een chloorpatroon is, of je hoofdion [M+H]+ of [M+Na]+ is en hoe ver de gemeten massa van de berekende afligt.
Basiskennis massaspectrometrie die je hier nodig hebt
m/z is de ionmassa gedeeld door de lading. Bij enkelvoudig geladen ionen is die gelijk aan de ionmassa. Een 2+-ion verschijnt bij ongeveer de helft van zijn massa en zijn isotooppieken liggen 0,5 uit elkaar.
Ionisatie bepaalt wat je ziet. Elektronionisatie (EI) geeft een radicaalkation M+• en veel fragmenten. Elektrospray (ESI) is zachter en geeft vooral [M+H]+, [M+Na]+ of [M−H]−. Een natriumadduct ligt ongeveer 22 boven [M+H]+, dus een paar pieken op 22 van elkaar is een veelvoorkomende aanwijzing.
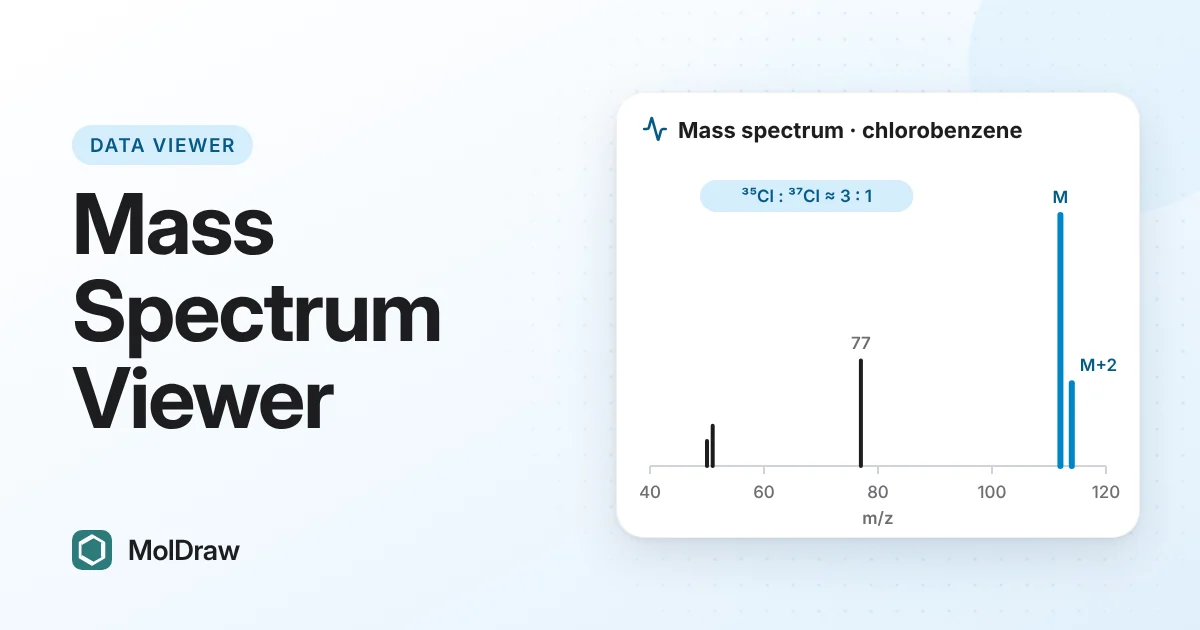
Isotooppatronen helpen de formule te bevestigen. Elk koolstofatoom voegt ongeveer 1,1% toe aan de M+1-piek. Chloor (35Cl en 37Cl) geeft M en M+2 in een verhouding van ongeveer 3:1. Broom (79Br en 81Br) geeft ongeveer 1:1.
De ppm-fout vergelijkt een gemeten en een berekende m/z: (gemeten − theoretisch) / theoretisch × 106. Voor cafeïne [M+H]+ bij m/z 195,0877 is een fout van 1 mDa ongeveer 5 ppm. Dit is alleen zinvol bij hogeresolutiedata.
Welke bestanden de viewer opent
| JCAMP-DX | Massaspectra als .jdx, .dx of .jcamp, als piektabel of als continue data. |
|---|---|
| CSV of TXT | Kolommen met m/z en intensiteit. |
| mzML en mzXML | Het eerste spectrum in het bestand. Gecomprimeerde arrays (zlib) werken in moderne browsers. |
Zo controleer je een spectrum met een formule
- Klik op Massaspectrum openen of zet het bestand in het vak. Klik om te oefenen op Cafeïne ESI [M+H]+.
- Bekijk de regel boven de grafiek. Daar staat of de data profiel- of centroïddata is en of de resolutie eenheids- of hoge resolutie is.
- Kies bij Formule, SMILES of peptide het invoertype en typ je verbinding, bijvoorbeeld C8H10N4O2.
- Kies het Ion, zoals [M+H]+ voor ESI of M+• (EI) voor EI. Laat Patroon op Automatische resolutie staan, tenzij je een andere instelling nodig hebt.
- Klik op Zoomen naar ion. Vergelijk de rode theoretische staafjes met je pieken en lees de kolommen Theory % en Found %.
- Tik op de gemeten piek, of op de rij ervan onder Hoofdpieken, om Gemeten m/z in te vullen. Lees de ppm-fout af.
- Bekijk de tabel Gangbare adducten voor andere ionen die aanwezig zijn.
- Exporteer met PNG exporteren of CSV exporteren.
Wat de viewer doet
| Grafiek | Stijl Automatisch, Staafjes of Profiel, Zoomen, Verschuiven, + en −, Weergave herstellen en Zoomen naar ion. Met een schuifregelaar Labels stel je in hoeveel pieken een label krijgen. |
|---|---|
| Weergave | Basispiek = 100%, Isotoopoverlay, Spiegelen (theorie onder) en Neutrale verliezen kun je elk aan- of uitzetten. |
| Calculator | Formule, SMILES of peptide in eenlettercode. Geeft de monoisotopische massa, gemiddelde (molaire) massa, exacte m/z van het gekozen ion en de m/z met de hoogste abundantie. |
| Ionen | Positieve en negatieve adducten, waaronder [M+H]+, [M+Na]+, [M+K]+, [M+NH4]+, [M+2H]2+, [2M+H]+, [M−H]−, [M+Cl]− en [M+HCOO]−. |
| Patroon | Automatische resolutie, Eenheid (nominaal), Hoog (0,01 Da) of Fijnstructuur. Een halogeencontrole wijst op Cl- en Br-patronen. |
| Controles | Fout in ppm en mDa, een tabel met gangbare adducten en gevonden pieken, en labels voor neutrale verliezen tussen de hoofdpieken. |
| Exporteren | PNG van de grafiek en CSV van de data. Bij profieldata krijg je ook een centroïdlijst. |
Zo gebruik je het in de les en in het lab
- Halogeenpatronen onderwijzen: laad Chloorbenzeen EI en Dibroombenzeen EI. Studenten zien de clusters 3:1 en 1:2:1 naast de theorie.
- Karakteriseringsdata: controleer de gevonden en berekende m/z voor een nieuwe verbinding voordat je die opschrijft. De tool beschouwt een fout binnen 5 ppm als een goede overeenkomst bij hogeresolutiedata.
- Peptiden: laad Peptide ESI, voer de sequentie in eenlettercode in en kies [M+2H]2+ of [M+3H]3+ om de ladingstoestanden te laten overeenkomen.
- Fragmenten lezen: gebruik de labels voor neutrale verliezen om te bespreken welke groepen bij EI afbreken. Wil je vergelijken met een verwacht patroon, voorspel dan een EI-massaspectrum uit je tekening met de Spectroscopy-plug-in en beschouw het als een ruwe schatting.
Tips en beperkingen
- Voer de neutrale formule in en laat het menu Ion atomen toevoegen of verwijderen. Voer de ionformule niet zelf in.
- Bij mzML en mzXML wordt alleen het eerste spectrum getoond. Exporteer de scan die je nodig hebt als die niet de eerste is.
- Bij eenheidsresolutie kunnen verschillende verliezen dezelfde nominale massa hebben. CO en C2H4 geven allebei een verschil van 28, dus beide kunnen worden vermeld.
- De SMILES-lezer kan gangbare organische SMILES aan. Lukt het niet, voer dan de formule in.
- Een goede isotoopovereenkomst ondersteunt een formule, maar bewijst geen structuur. Gebruik ook NMR en IR.
Nieuw met massaspectra? Onze gids een massaspectrum lezen legt molecuulionen, fragmenten en isotooppieken uit.
Vragen en antwoorden
Kan ik de viewer gebruiken zonder spectrumbestand?
Ja. Typ een formule, SMILES of peptide in het rekenvak en kies een ion. Je krijgt de monoisotopische massa, gemiddelde massa, exacte m/z en het isotooppatroon zonder gegevens te openen.
Waarom is het molecuulion in mijn EI-spectrum klein of afwezig?
Elektronionisatie bij 70 eV geeft het ion veel overtollige energie, waardoor veel molecuulionen uiteenvallen voordat ze de detector bereiken. Alcoholen en vertakte verbindingen zijn bekende voorbeelden. Een zachtere methode zoals ESI of CI toont meestal het intacte molecuul.
Waarom is de hoogste piek in mijn cluster niet het monoisotopische ion?
Elk koolstofatoom heeft ongeveer 1,1% kans om 13C te zijn. In grote moleculen zoals peptiden kunnen de ionen met een of meer 13C-atomen talrijker zijn dan het ion met alleen 12C. De calculator toont zowel de exacte m/z als de m/z met de hoogste abundantie.
Waarom zegt de tool dat een ppm-fout niet zinvol is?
Je bestand bevat massa's met eenheidsresolutie, zoals een typisch EI-spectrum van een quadrupool. De m/z-waarden zijn (bijna) gehele getallen, dus een ppm-fout zegt niets. Gebruik hogeresolutiedata voor ppm-controles.