NMR-spectra bekijken, integreren en opschonen in je browser
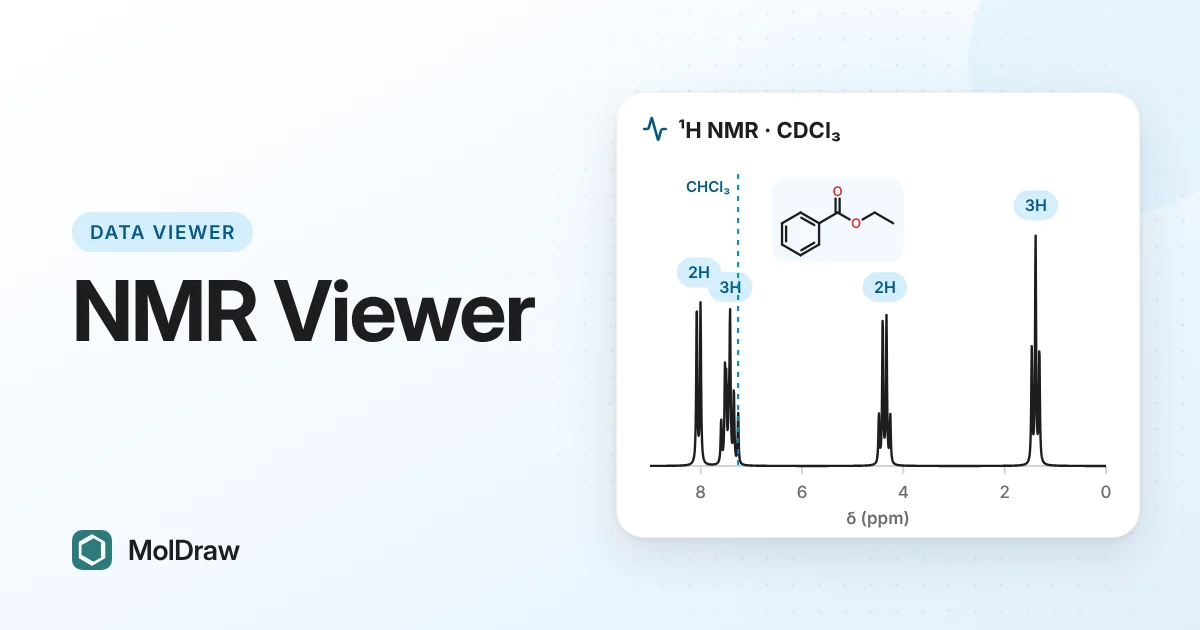
Kort antwoord: Open de gratis NMR-viewer van MolDraw en zet er een 1H- of 13C-bestand in JCAMP-DX, CSV/TXT of Bruker-formaat in. Je kunt zoomen, pieken kiezen, integreren, de verschuivingsschaal aan het oplosmiddel refereren, veelvoorkomende oplosmiddel- en vetpieken vinden en een PNG-, CSV- of JCAMP-DX-bestand exporteren. Het bestand wordt in je browser gelezen en niet geüpload.
Probeer de NMR-viewer hier
Waarom een NMR-viewer in de browser?
De meeste NMR-data wordt verwerkt in gelicentieerde software op de pc van de spectrometer. Dat is minder handig als je thuis of op een laptop zonder licentie een spectrum wilt bekijken.
Een viewer in de browser vult dat gat. Open het geëxporteerde bestand, lees de verschuivingen, controleer de integralen en kijk of de "extra" pieken gewoon ethylacetaat of vet zijn. Sla daarna een nette figuur op voor een practicumverslag.
Wat een 1H- of 13C-spectrum je vertelt
De chemische verschuiving (δ, ppm) toont de elektronische omgeving van een kern. Aromatische protonen liggen rond 7–8 ppm, protonen naast zuurstof rond 3,5–4,5 ppm en alkylprotonen onder ongeveer 2 ppm. Omdat ppm een verhouding is, geeft dezelfde verbinding dezelfde verschuivingen op een magneet van 60 MHz of 600 MHz.
Opsplitsing komt van koppeling met nabije protonen en wordt gemeten in Hz. Een CH2 naast een CH3 verschijnt als kwartet. De breedte in Hz van een multiplet verandert niet met het veld, dus beslaat hij meer ppm op een benchtopmagneet met laag veld.
Integratie is het oppervlak onder een 1H-signaal. Dat is evenredig met het aantal protonen, dus de verhoudingen vertellen je bijvoorbeeld dat een signaal 2H is en een ander 3H. In routinematige 13C-spectra zijn de oppervlakken niet betrouwbaar.
Refereren legt het nulpunt van de schaal vast. TMS wordt op 0 ppm gezet. De meeste mensen gebruiken in plaats daarvan de restpiek van het oplosmiddel, zoals CHCl3 bij 7,26 ppm in CDCl3 of DMSO-d5 bij 2,50 ppm in DMSO-d6. Een verkeerd gerefereerde schaal kan tot een verkeerde toekenning leiden.
Welke bestanden de viewer opent
| JCAMP-DX | Bestanden .jdx, .dx of .jcamp, ook met gecomprimeerde (ASDF) data. De meeste NMR-software kan dit formaat exporteren. |
|---|---|
| CSV of TXT | Twee kolommen: ppm en intensiteit. |
| Bruker | Verwerkte data: een zip van de experimentmap, of de bestanden 1r en procs samen gekozen. |
Bevat het bestand de spectrometerfrequentie, dan gebruikt de viewer die. Zo niet, stel die dan in onder Spectrometer.
Zo werk je een spectrum door
- Klik op Spectrumbestand openen of zet het bestand in het vak. Klik om eerst te oefenen op Ethylbenzoaat in CDCl3.
- Stel het veld in onder Spectrometer met de knoppen van 60 tot 800 MHz als je bestand het niet bevatte. De piekentabel geeft dan de juiste Hz-waarden.
- Kies onder Referentie (kalibratie van de verschuiving) je oplosmiddel in het onzuiverhedenvak en klik op Refereren aan oplosmiddel. Heb je TMS gebruikt, klik dan op TMS = 0 ppm. Om een willekeurige piek handmatig in te stellen, typ je hem bij Piek bij en moet zijn en klik je op Toepassen.
- Zoom in op elk gebied. Gebruik de schuifregelaar Drempel of Kiezen in beeld om de piekenlijst op te schonen.
- Kies Integreren en sleep over een signaal dat je kent, zoals het CH3-triplet. Typ 3 bij Eerste integraal =. Integreer de andere signalen en lees hun oppervlakken af.
- Klik op Onzuiverheden zoeken. Vergelijk de treffers met je pieken voordat je iets verwijdert.
- Exporteer met PNG exporteren, CSV exporteren of JCAMP-DX exporteren.
Wat de viewer doet
| Weergave | Zoomen, Verschuiven, + en −, Y+ en Y− voor de piekhoogte, en Weergave herstellen. Scrollen en knijpen zoomen ook. |
|---|---|
| Pieken | Automatisch kiezen met een drempel, Piek kiezen om pieken met een klik toe te voegen, en een tabel met δ ppm, Hz en hoogte. |
| Integralen | Sleep om te integreren. Oppervlakken worden geschaald op de eerste integraal. |
| Refereren | Refereren aan oplosmiddel, TMS = 0 ppm, of klik op Refereren en kies een piek. |
| Onzuiverheden | Vergelijkt pieken met de tabellen voor sporenonzuiverheden van Fulmer et al. (2010) voor 12 gedeutereerde oplosmiddelen. Toont waarschijnlijke en gedeeltelijke overeenkomsten met hun verwachte signalen. |
| Nette figuur | Verwijderen, Alle waarschijnlijke verwijderen, Ongedaan maken, Alles herstellen en Origineel tonen. De grafiek wordt gemarkeerd als bewerkt voor weergave. |
| Exporteren | PNG, CSV en JCAMP-DX van wat op het scherm staat. |
Zo gebruik je het in de les en in het lab
- Practica: geef studenten een JCAMP-DX-bestand van hun product. Ze refereren en integreren het en rapporteren de verschuivingen en protonaantallen met een figuur.
- Demonstraties van veldsterkte: laad Ethylbenzoaat in CDCl3 en daarna Benchtop 80 MHz. Dezelfde multipletten schuiven bij laag veld in elkaar.
- Zuiverheidscontroles: voer voordat je een verbinding inlevert Onzuiverheden zoeken uit om de kleine pieken van opwerkingsoplosmiddelen, water of vet te benoemen.
- Een voorspelling controleren: vergelijk je pieken met een voorspeld spectrum uit de NMR-voorspeller op basis van SMILES. Voor 13C- en 2D-experimenten kun je COSY-, HSQC- en HMBC-spectra voorspellen met de plug-in NMR Analyser.
Tips en beperkingen
- Refereer voordat je Onzuiverheden zoeken uitvoert. De vergelijking gebruikt een smal ppm-venster, dus een verschoven schaal geeft slechte resultaten.
- Een overeenkomst betekent alleen dat er een piek ligt waar een onzuiverheid wordt verwacht. Controleer of al haar signalen aanwezig zijn en of de multipletten er goed uitzien.
- Verschuivingen van onzuiverheden veranderen iets met concentratie en temperatuur. Maak het vak ± ppm voorzichtig breder, want er verschijnen dan meer valse treffers.
- De viewer toont 1D-spectra. Hij heeft geen fouriertransformatie of fasecorrectie, dus verwerk de FID eerst.
- Kan je browser een Bruker-map niet uitpakken, pak hem dan zelf uit en kies de bestanden
1renprocssamen. - Pieken verwijderen is een weergavebewerking. Bewaar het originele bestand als je data.
Nieuw met NMR? Onze gids een NMR-spectrum lezen behandelt verschuivingen, opsplitsing en integralen stap voor stap.
Vragen en antwoorden
Kan ik naast 1H- ook 13C-spectra openen?
Ja. De viewer leest de kern uit het bestand. Staat die er niet in, dan raadt hij die op basis van het ppm-bereik. De tabel met onzuiverheden bevat zowel 1H- als 13C-verschuivingen.
Waarom komen mijn 13C-integralen niet overeen met het aantal koolstofatomen?
Routinematige 13C-spectra worden opgenomen met protonontkoppeling. Koolstofatomen relaxeren met verschillende snelheden en krijgen een verschillende NOE-versterking, waardoor quaternaire koolstofatomen vaak klein lijken. Vertrouw 13C-integralen alleen uit een spectrum dat onder kwantitatieve omstandigheden is gemeten.
Kan ik een ruwe FID verwerken in de viewer?
Nee. De viewer opent verwerkte spectra: JCAMP-DX, CSV of TXT met twee kolommen, en verwerkte Bruker-data (de bestanden 1r en procs). Voer de fouriertransformatie en fasecorrectie eerst uit in de software van je spectrometer.
Moet ik onzuiverheidspieken verbergen voordat ik een spectrum in mijn scriptie zet?
Bewaar het originele spectrum als je data en rapporteer de onzuiverheden die je hebt gevonden. Een opgeschoonde grafiek is alleen een weergavebewerking. De viewer markeert hem als bewerkt, en je moet dat in het bijschrift vermelden als je hem gebruikt.