ブラウザでNMRスペクトルを表示、積分、整理する
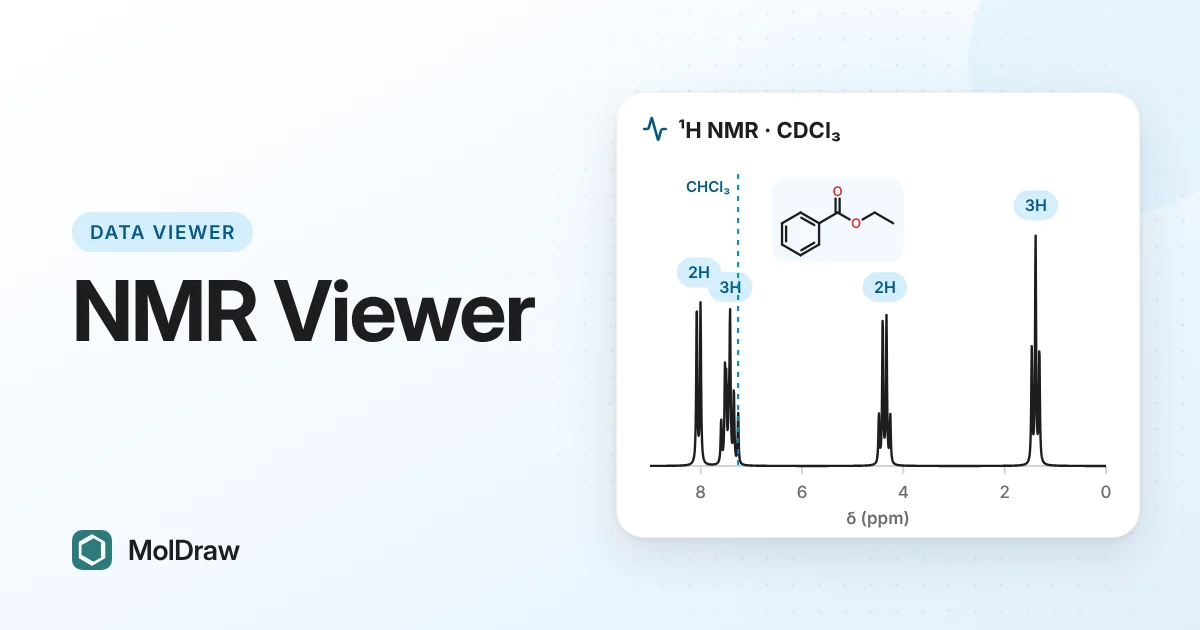
要点:無料のMolDraw NMRビューアを開き、JCAMP-DX、CSV/TXT、Brukerの1Hまたは13Cファイルをドロップします。拡大、ピーク検出、積分、溶媒による化学シフトの基準合わせ、よくある溶媒やグリースのピークの特定ができ、PNG、CSV、JCAMP-DXファイルとしてエクスポートできます。ファイルはブラウザ内で読み込まれ、アップロードされません。
ここでNMRビューアを試す
なぜブラウザのNMRビューアを使うのか?
ほとんどのNMRデータは、分光計のPC上のライセンスソフトで処理されます。自宅やライセンスのないノートパソコンでスペクトルを確認したいときには不便です。
ブラウザのビューアがその隙間を埋めます。エクスポートしたファイルを開き、化学シフトを読み、積分値を確認し、「余分な」ピークが単なる酢酸エチルやグリースかどうかを確かめます。そして実験レポート用にきれいな図を保存します。
1Hや13Cスペクトルからわかること
化学シフト(δ、ppm)は核の電子的環境を示します。芳香族プロトンは7〜8 ppm付近、酸素の隣のプロトンは3.5〜4.5 ppm付近、アルキルのプロトンは約2 ppm以下に現れます。ppmは比なので、同じ化合物は60 MHzでも600 MHzの磁石でも同じ化学シフトを与えます。
分裂は近くのプロトンとのカップリングによるもので、Hz単位で測ります。CH3の隣のCH2は四重線になります。多重線のHz幅は磁場によって変わらないので、低磁場の卓上型磁石ではより広いppm範囲を占めます。
積分は1Hシグナルの下の面積です。プロトンの数に比例するので、比から、たとえばあるシグナルが2H、別のシグナルが3Hであることがわかります。通常の13Cスペクトルでは、面積は信頼できません。
基準合わせは目盛りのゼロ点を決めます。TMSを0 ppmとします。多くの場合は代わりに残留溶媒ピークを使います。たとえばCDCl3中のCHCl3は7.26 ppm、DMSO-d6中のDMSO-d5は2.50 ppmです。基準が誤っていると、誤った帰属につながることがあります。
開けるファイル
| JCAMP-DX | .jdx、.dx、.jcampファイル(圧縮(ASDF)データを含む)。ほとんどのNMRソフトウェアがこの形式でエクスポートできます。 |
|---|---|
| CSVまたはTXT | 2列:ppmと強度。 |
| Bruker | 処理済みデータ:実験フォルダのzip、または1rとprocsファイルを一緒に選択。 |
ファイルに分光計の周波数が含まれていれば、ビューアはそれを使います。含まれていなければ、Spectrometerで設定します。
スペクトルの読み進め方
- Open spectrum fileを押すか、ファイルをボックスにドロップします。まず練習するならEthyl benzoate in CDCl3を押してください。
- ファイルに磁場が含まれていない場合は、Spectrometerの60〜800 MHzのボタンで設定します。これでピーク表に正しいHz値が表示されます。
- Reference (shift calibration)で、不純物ボックスから溶媒を選び、Reference to solventを押します。TMSを使った場合はTMS = 0 ppmを押します。任意のピークを手動で設定するには、Peak atとshould beに入力してApplyを押します。
- 各領域を拡大します。ThresholdスライダーやPick in viewでピークリストを整理します。
- Integrateを選び、CH3の三重線など、わかっているシグナルの上をドラッグします。First integral =に3と入力します。他のシグナルも積分して面積を読み取ります。
- Find impuritiesを押します。何かを削除する前に、検出結果を自分のピークと比べてください。
- Export PNG、Export CSV、Export JCAMP-DXでエクスポートします。
ビューアでできること
| 表示 | ズーム、パン、+と−、ピーク高さ用のY+とY−、Reset view。スクロールやピンチでも拡大できます。 |
|---|---|
| ピーク | しきい値による自動検出、クリックで追加するPick peak、δ ppm・Hz・高さの表。 |
| 積分 | ドラッグで積分。面積は最初の積分値を基準にスケーリングされます。 |
| 基準合わせ | Reference to solvent、TMS = 0 ppm、またはReferenceをクリックしてピークを選択。 |
| 不純物 | Fulmerら(2010)の微量不純物の表と照合します(重水素化溶媒12種)。可能性の高い一致と部分一致を、予想されるシグナルとともに一覧表示します。 |
| 図の整理 | Remove、Remove all likely、Undo、Restore all、Show original。プロットにはEdited for displayと表示されます。 |
| エクスポート | 画面に表示されている内容のPNG、CSV、JCAMP-DX。 |
授業や研究室での活用法
- 学生実験:学生に生成物のJCAMP-DXファイルを渡します。学生は基準合わせと積分を行い、化学シフトとプロトン数を図とともに報告します。
- 磁場強度のデモ:Ethyl benzoate in CDCl3を読み込んでからBenchtop 80 MHzを読み込みます。同じ多重線が低磁場では詰まって見えます。
- 純度の確認:化合物を提出する前にFind impuritiesを実行し、後処理の溶媒、水、グリースによる小さなピークを特定します。
- 予測の確認:自分のピークをSMILES→NMR予測ツールの予測スペクトルと比べます。13Cや2D測定については、NMR AnalyserプラグインでCOSY、HSQC、HMBCスペクトルを予測しましょう。
ヒントと限界
- Find impuritiesを実行する前に基準合わせをしてください。照合は狭いppm幅で行うので、目盛りがずれていると結果が悪くなります。
- 一致は、不純物が予想される位置にピークがあることを意味するだけです。その不純物のシグナルがすべてそろっているか、多重線の形が正しいかを確認してください。
- 不純物の化学シフトは濃度や温度で少し動きます。± ppmの幅を広げると誤検出が増えるので、慎重に広げてください。
- ビューアは1Dスペクトルを表示します。フーリエ変換や位相補正の機能はないので、先にFIDを処理してください。
- ブラウザでBrukerフォルダを解凍できない場合は、自分で解凍して
1rとprocsファイルを一緒に選んでください。 - ピークの削除は表示上の編集です。元のファイルをデータとして保持してください。
NMRは初めてですか?NMRスペクトルの読み方のガイドで、化学シフト、分裂、積分を順を追って解説しています。
質問と回答
1Hだけでなく13Cスペクトルも開けますか?
はい。ビューアはファイルから核種を読み取ります。ファイルに記載がない場合はppm範囲から推定します。不純物の表には1Hと13Cの両方の化学シフトがあります。
13Cの積分値が炭素の数と合わないのはなぜですか?
通常の13Cスペクトルはプロトンデカップリングで測定されます。炭素ごとに緩和速度が異なり、NOEによる増強も異なるため、第四級炭素は小さく見えることがよくあります。13Cの積分値を信頼できるのは、定量条件で測定したスペクトルだけです。
ビューアで生のFIDを処理できますか?
いいえ。ビューアが開くのは処理済みのスペクトルです:JCAMP-DX、2列のCSVやTXT、Brukerの処理済みデータ(1rとprocsファイル)。フーリエ変換と位相補正は、先に分光計のソフトウェアで行ってください。
論文に載せる前に不純物のピークを隠すべきですか?
元のスペクトルをデータとして保持し、見つかった不純物を報告してください。整理したプロットは表示上の編集にすぎません。ビューアはそれを編集済みとして表示します。使う場合はキャプションにその旨を書いてください。