Visualize, integre e limpe espectros de RMN no navegador
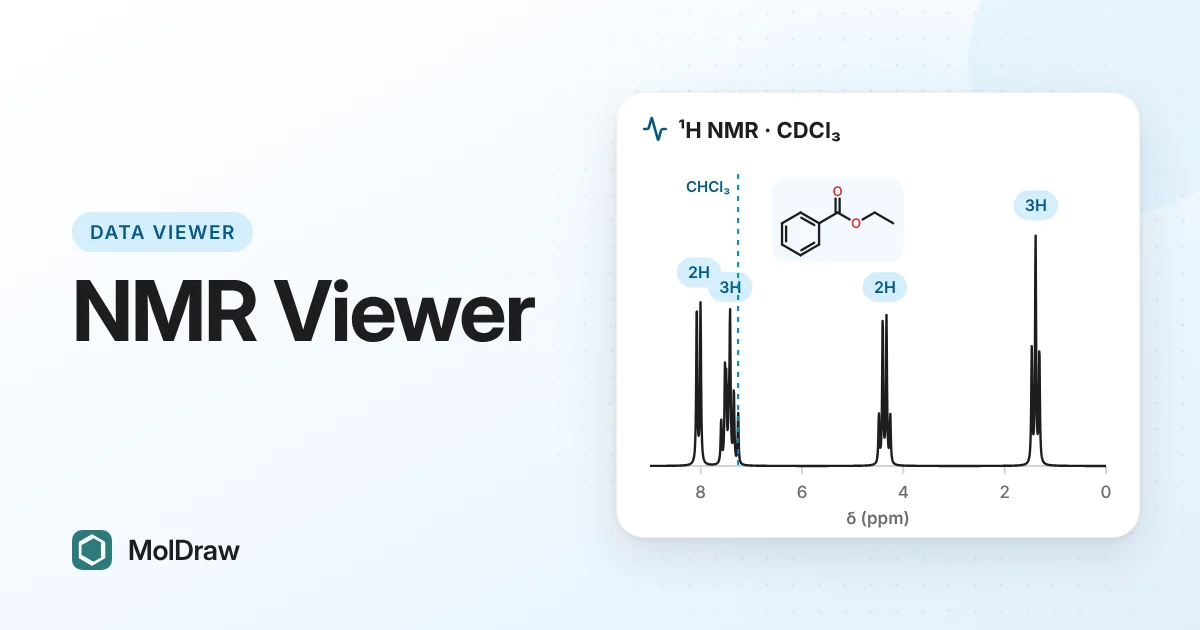
Resposta curta: abra o visualizador de RMN do MolDraw, gratuito, e solte um arquivo de 1H ou 13C em JCAMP-DX, CSV/TXT ou Bruker. Você pode ampliar, marcar picos, integrar, referenciar a escala de deslocamento ao solvente, encontrar picos comuns de solvente e de graxa e exportar um arquivo PNG, CSV ou JCAMP-DX. O arquivo é lido no navegador e não é enviado.
Experimente o visualizador de RMN aqui
Por que usar um visualizador de RMN no navegador?
A maioria dos dados de RMN é processada em software licenciado no computador do espectrômetro. Isso é pouco prático quando você quer conferir um espectro em casa ou em um notebook sem licença.
Um visualizador no navegador preenche essa lacuna. Abra o arquivo exportado, leia os deslocamentos, confira as integrais e veja se os picos "extras" são só acetato de etila ou graxa. Depois, salve uma figura limpa para o relatório.
O que um espectro de 1H ou 13C informa
O deslocamento químico (δ, ppm) mostra o ambiente eletrônico de um núcleo. Prótons aromáticos ficam perto de 7–8 ppm, prótons vizinhos a oxigênio perto de 3,5–4,5 ppm e prótons alquílicos abaixo de cerca de 2 ppm. Como ppm é uma razão, o mesmo composto dá os mesmos deslocamentos em um ímã de 60 MHz ou de 600 MHz.
O desdobramento vem do acoplamento com prótons vizinhos e é medido em Hz. Um CH2 vizinho a um CH3 aparece como quarteto. A largura em Hz de um multipleto não muda com o campo, então ocupa mais ppm em um ímã de bancada de campo baixo.
A integração é a área sob um sinal de 1H. Ela é proporcional ao número de prótons, então as razões dizem, por exemplo, que um sinal é 2H e outro é 3H. Em espectros de 13C de rotina, as áreas não são confiáveis.
A referência fixa o zero da escala. O TMS é definido como 0 ppm. A maioria das pessoas usa o pico do solvente residual, como CHCl3 a 7,26 ppm em CDCl3 ou DMSO-d5 a 2,50 ppm em DMSO-d6. Uma escala mal referenciada pode levar a uma atribuição errada.
Quais arquivos ele abre
| JCAMP-DX | Arquivos .jdx, .dx ou .jcamp, incluindo dados comprimidos (ASDF). A maioria dos softwares de RMN exporta esse formato. |
|---|---|
| CSV ou TXT | Duas colunas: ppm e intensidade. |
| Bruker | Dados processados: um zip da pasta do experimento, ou os arquivos 1r e procs selecionados juntos. |
Se o arquivo tiver a frequência do espectrômetro, o visualizador a usa. Se não, defina-a em Espectrômetro.
Como trabalhar um espectro
- Clique em Abrir arquivo de espectro ou solte o arquivo na caixa. Para praticar antes, clique em Benzoato de etila em CDCl3.
- Defina o campo em Espectrômetro com os botões de 60 a 800 MHz se o seu arquivo não o incluir. A tabela de picos passa então a dar valores corretos em Hz.
- Em Referência (calibração do deslocamento), escolha seu solvente na caixa de impurezas e clique em Referenciar ao solvente. Se usou TMS, clique em TMS = 0 ppm. Para ajustar qualquer pico manualmente, digite-o em Pico em e deve ser e clique em Aplicar.
- Amplie cada região. Use o controle Limiar ou Marcar na visualização para organizar a lista de picos.
- Escolha Integrar e arraste sobre um sinal conhecido, como o tripleto do CH3. Digite 3 em Primeira integral =. Integre os outros sinais e leia suas áreas.
- Clique em Encontrar impurezas. Compare as correspondências com seus picos antes de remover qualquer coisa.
- Exporte com Exportar PNG, Exportar CSV ou Exportar JCAMP-DX.
O que o visualizador faz
| Visualização | Zoom, Mover, + e −, Y+ e Y− para a altura dos picos e Redefinir visualização. Rolar e fazer pinça também ampliam. |
|---|---|
| Picos | Marcação automática com limiar, Marcar pico para adicionar clicando e uma tabela com δ ppm, Hz e altura. |
| Integrais | Arraste para integrar. As áreas são escalonadas pela primeira integral. |
| Referência | Referenciar ao solvente, TMS = 0 ppm, ou clique em Referência e escolha um pico. |
| Impurezas | Compara os picos com as tabelas de impurezas traço de Fulmer et al. (2010) para 12 solventes deuterados. Lista as correspondências prováveis e parciais com seus sinais esperados. |
| Figura limpa | Remover, Remover todos os prováveis, Desfazer, Restaurar tudo e Mostrar original. O gráfico é marcado como editado para exibição. |
| Exportar | PNG, CSV e JCAMP-DX do que está na tela. |
Como usar em sala de aula e no laboratório
- Aulas de laboratório: entregue aos alunos um arquivo JCAMP-DX do produto deles. Eles referenciam, integram e relatam os deslocamentos e as contagens de prótons com uma figura.
- Demonstrações de intensidade de campo: carregue Benzoato de etila em CDCl3 e depois Benchtop 80 MHz. Os mesmos multipletos se amontoam em campo baixo.
- Verificação de pureza: antes de entregar um composto, rode Encontrar impurezas para identificar os picos pequenos de solventes do tratamento, água ou graxa.
- Conferindo uma previsão: compare seus picos com um espectro previsto pelo preditor de SMILES para RMN. Para 13C e experimentos 2D, preveja espectros COSY, HSQC e HMBC com o plugin NMR Analyser.
Dicas e limitações
- Referencie antes de rodar Encontrar impurezas. A comparação usa uma janela de ppm estreita, então uma escala deslocada dá resultados ruins.
- Uma correspondência só significa que um pico está onde se espera uma impureza. Confira se todos os sinais dela estão presentes e se os multipletos parecem corretos.
- Os deslocamentos das impurezas variam um pouco com a concentração e a temperatura. Aumente a caixa ± ppm com cuidado, pois surgem mais falsos positivos.
- O visualizador mostra espectros 1D. Ele não tem transformada de Fourier nem correção de fase, então processe o FID antes.
- Se o seu navegador não conseguir descompactar uma pasta da Bruker, descompacte-a e selecione juntos os arquivos
1reprocs. - Remover picos é uma edição de exibição. Guarde o arquivo original como seus dados.
Começando em RMN? Nosso guia sobre como interpretar um espectro de RMN explica deslocamentos, desdobramentos e integrais passo a passo.
Perguntas e respostas
Posso abrir espectros de 13C além de 1H?
Sim. O visualizador lê o núcleo a partir do arquivo. Se o arquivo não informar, ele deduz pela faixa de ppm. A tabela de impurezas tem deslocamentos de 1H e de 13C.
Por que minhas integrais de 13C não batem com o número de carbonos?
Espectros de 13C de rotina são registrados com desacoplamento de prótons. Os carbonos relaxam em velocidades diferentes e recebem reforços de NOE diferentes, então os carbonos quaternários costumam parecer pequenos. Só confie em integrais de 13C de um espectro obtido em condições quantitativas.
Posso processar um FID bruto no visualizador?
Não. O visualizador abre espectros processados: JCAMP-DX, CSV ou TXT de duas colunas e dados processados da Bruker (os arquivos 1r e procs). Faça antes a transformada de Fourier e a correção de fase no software do espectrômetro.
Devo esconder os picos de impureza antes de colocar um espectro na minha tese?
Guarde o espectro original como seus dados e relate as impurezas encontradas. Um gráfico limpo é só uma edição de exibição. O visualizador o marca como editado, e você deve dizer isso na legenda se usá-lo.