Visualizza, integra e ripulisci spettri NMR nel browser
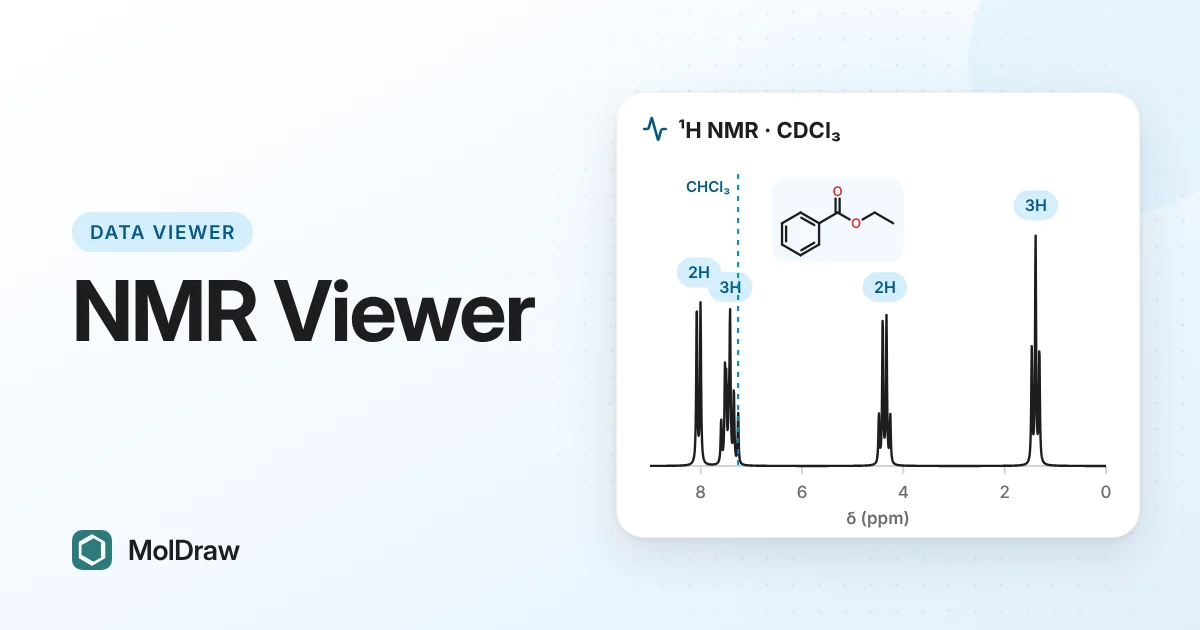
Risposta breve: apri il visualizzatore NMR MolDraw gratuito e trascina un file 1H o 13C JCAMP-DX, CSV/TXT o Bruker. Puoi ingrandire, individuare i picchi, integrare, calibrare la scala degli spostamenti sul solvente, trovare i picchi comuni di solventi e grasso ed esportare un file PNG, CSV o JCAMP-DX. Il file viene letto nel browser e non viene caricato.
Prova qui il visualizzatore NMR
Perché usare un visualizzatore NMR nel browser?
La maggior parte dei dati NMR viene elaborata con software a licenza sul PC dello spettrometro. Non è comodo quando vuoi controllare uno spettro a casa o su un portatile senza licenza.
Un visualizzatore nel browser colma questa lacuna. Apri il file esportato, leggi gli spostamenti chimici, controlla gli integrali e verifica se i picchi "in più" sono solo acetato di etile o grasso. Poi salva una figura pulita per una relazione di laboratorio.
Che cosa ti dice uno spettro 1H o 13C
Lo spostamento chimico (δ, ppm) mostra l'intorno elettronico di un nucleo. I protoni aromatici stanno vicino a 7–8 ppm, i protoni vicini all'ossigeno vicino a 3,5–4,5 ppm e i protoni alchilici sotto circa 2 ppm. Poiché i ppm sono un rapporto, lo stesso composto dà gli stessi spostamenti su un magnete da 60 MHz o da 600 MHz.
La molteplicità deriva dall'accoppiamento con i protoni vicini e si misura in Hz. Un CH2 vicino a un CH3 appare come quartetto. La larghezza in Hz di un multipletto non cambia con il campo, quindi su un magnete da banco a basso campo occupa più ppm.
L'integrazione è l'area sotto un segnale 1H. È proporzionale al numero di protoni, quindi i rapporti ti dicono, per esempio, che un segnale è 2H e un altro 3H. Negli spettri 13C di routine le aree non sono affidabili.
La calibrazione fissa lo zero della scala. Il TMS è posto a 0 ppm. La maggior parte delle persone usa invece il picco residuo del solvente, come CHCl3 a 7,26 ppm in CDCl3 o DMSO-d5 a 2,50 ppm in DMSO-d6. Una scala calibrata male può portare a un'assegnazione sbagliata.
Quali file apre
| JCAMP-DX | File .jdx, .dx o .jcamp, compresi i dati compressi (ASDF). La maggior parte dei software NMR può esportare in questo formato. |
|---|---|
| CSV o TXT | Due colonne: ppm e intensità. |
| Bruker | Dati elaborati: uno zip della cartella dell'esperimento, oppure i file 1r e procs selezionati insieme. |
Se il file contiene la frequenza dello spettrometro, il visualizzatore la usa. Altrimenti impostala in Spettrometro.
Come analizzare uno spettro
- Premi Apri file di spettro o trascina il file nel riquadro. Per esercitarti prima, premi Benzoato di etile in CDCl3.
- Imposta il campo in Spettrometro con i pulsanti da 60 a 800 MHz se il file non lo includeva. La tabella dei picchi darà allora valori in Hz corretti.
- In Riferimento (calibrazione degli spostamenti chimici), scegli il solvente nella casella delle impurezze e premi Calibra sul solvente. Se hai usato il TMS, premi TMS = 0 ppm. Per impostare a mano un picco qualsiasi, scrivilo in Picco a e dovrebbe essere, poi premi Applica.
- Ingrandisci ogni regione. Usa il cursore Soglia o Individua nella vista per riordinare l'elenco dei picchi.
- Scegli Integra e trascina su un segnale che conosci, come il tripletto del CH3. Scrivi 3 in Primo integrale =. Integra gli altri segnali e leggine le aree.
- Premi Trova impurezze. Confronta le corrispondenze con i tuoi picchi prima di rimuovere qualcosa.
- Esporta con Esporta PNG, Esporta CSV o Esporta JCAMP-DX.
Che cosa fa il visualizzatore
| Vista | Zoom, Sposta, + e −, Y+ e Y− per l'altezza dei picchi e Ripristina la vista. Anche lo scorrimento e il pizzico ingrandiscono. |
|---|---|
| Picchi | Individuazione automatica con una soglia, Aggiungi picco per aggiungerne uno con un clic e una tabella di δ ppm, Hz e altezza. |
| Integrali | Trascina per integrare. Le aree sono scalate rispetto al primo integrale. |
| Calibrazione | Calibra sul solvente, TMS = 0 ppm, oppure fai clic su Riferimento e scegli un picco. |
| Impurezze | Confronta i picchi con le tabelle delle impurezze in tracce di Fulmer et al. (2010) per 12 solventi deuterati. Elenca le corrispondenze probabili e parziali con i segnali attesi. |
| Figura pulita | Rimuovi, Rimuovi tutte le probabili, Annulla, Ripristina tutto e Mostra originale. Il grafico viene contrassegnato come Modificato per la visualizzazione. |
| Esporta | PNG, CSV e JCAMP-DX di ciò che è sullo schermo. |
Come usarlo in classe e in laboratorio
- Laboratori didattici: dai agli studenti un file JCAMP-DX del loro prodotto. Lo calibrano, lo integrano e riportano spostamenti e numero di protoni con una figura.
- Dimostrazioni sull'intensità di campo: carica Benzoato di etile in CDCl3 e poi Da banco 80 MHz. Gli stessi multipletti si ammassano a basso campo.
- Controlli di purezza: prima di consegnare un composto, esegui Trova impurezze per dare un nome ai piccoli picchi dovuti a solventi di lavorazione, acqua o grasso.
- Verifica di una previsione: confronta i tuoi picchi con uno spettro previsto dal predittore NMR da SMILES. Per 13C ed esperimenti 2D, prevedi spettri COSY, HSQC e HMBC con il plugin NMR Analyser.
Consigli e limiti
- Calibra prima di eseguire Trova impurezze. Il confronto usa una piccola finestra di ppm, quindi una scala spostata dà risultati scadenti.
- Una corrispondenza significa solo che un picco si trova dove ci si aspetta un'impurezza. Verifica che ci siano tutti i suoi segnali e che i multipletti abbiano l'aspetto giusto.
- Gli spostamenti delle impurezze variano un po' con concentrazione e temperatura. Allarga con cautela la casella ± ppm, perché compaiono più falsi positivi.
- Il visualizzatore mostra spettri 1D. Non ha trasformata di Fourier né correzione di fase, quindi elabora prima il FID.
- Se il browser non riesce a decomprimere una cartella Bruker, decomprimila tu e seleziona insieme i file
1reprocs. - Rimuovere i picchi è una modifica di visualizzazione. Conserva il file originale come dato.
Sei alle prime armi con l'NMR? La nostra guida su come leggere uno spettro NMR spiega passo per passo spostamenti chimici, molteplicità e integrali.
Domande e risposte
Posso aprire spettri 13C oltre che 1H?
Sì. Il visualizzatore legge il nucleo dal file. Se il file non lo indica, lo deduce dall'intervallo di ppm. La tabella delle impurezze contiene spostamenti sia 1H sia 13C.
Perché i miei integrali 13C non corrispondono al numero di carboni?
Gli spettri 13C di routine si registrano con disaccoppiamento dei protoni. I carboni si rilassano a velocità diverse e ricevono incrementi NOE diversi, quindi i carboni quaternari spesso appaiono piccoli. Fidati degli integrali 13C solo per spettri registrati in condizioni quantitative.
Posso elaborare un FID grezzo nel visualizzatore?
No. Il visualizzatore apre spettri elaborati: JCAMP-DX, CSV o TXT a due colonne e dati Bruker elaborati (i file 1r e procs). Esegui prima trasformata di Fourier e correzione di fase nel software dello spettrometro.
Devo nascondere i picchi delle impurezze prima di mettere uno spettro nella mia tesi?
Conserva lo spettro originale come dato e riporta le impurezze che hai trovato. Un grafico ripulito è solo una modifica di visualizzazione. Il visualizzatore lo contrassegna come modificato, e se lo usi devi dirlo nella didascalia.