Przeglądaj, całkuj i oczyszczaj widma NMR w przeglądarce
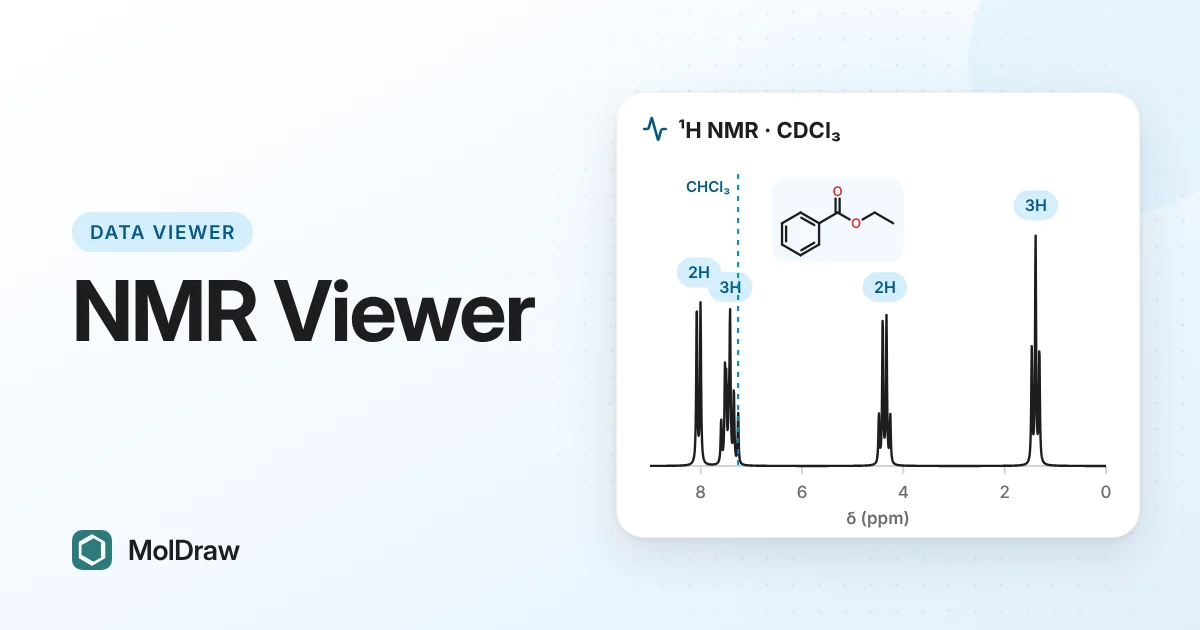
Krótka odpowiedź: otwórz darmową przeglądarkę NMR MolDraw i upuść plik 1H lub 13C w formacie JCAMP-DX, CSV/TXT lub Bruker. Możesz powiększać, wyznaczać piki, całkować, kalibrować skalę przesunięć względem rozpuszczalnika, znajdować typowe piki rozpuszczalników i smaru oraz eksportować plik PNG, CSV lub JCAMP-DX. Plik jest odczytywany w przeglądarce i nie jest nigdzie wysyłany.
Wypróbuj przeglądarkę NMR tutaj
Po co przeglądarka NMR w przeglądarce internetowej?
Większość danych NMR przetwarza się w licencjonowanym oprogramowaniu na komputerze spektrometru. To mniej wygodne, gdy chcesz sprawdzić widmo w domu lub na laptopie bez licencji.
Przeglądarka internetowa wypełnia tę lukę. Otwórz wyeksportowany plik, odczytaj przesunięcia, sprawdź całki i zobacz, czy „dodatkowe” piki to tylko octan etylu lub smar. Potem zapisz czysty rysunek do sprawozdania z laboratorium.
Co mówi widmo 1H lub 13C
Przesunięcie chemiczne (δ, ppm) pokazuje otoczenie elektronowe jądra. Protony aromatyczne leżą w okolicy 7–8 ppm, protony przy tlenie w okolicy 3,5–4,5 ppm, a protony alkilowe poniżej ok. 2 ppm. Ponieważ ppm to stosunek, ten sam związek daje te same przesunięcia w magnesie 60 MHz i 600 MHz.
Rozszczepienie wynika ze sprzężenia z pobliskimi protonami i mierzy się je w Hz. Grupa CH2 sąsiadująca z CH3 daje kwartet. Szerokość multipletu w Hz nie zmienia się z polem, więc w słabym polu spektrometru stołowego obejmuje więcej ppm.
Całkowanie to pole pod sygnałem 1H. Jest proporcjonalne do liczby protonów, więc stosunki mówią np., że jeden sygnał to 2H, a inny 3H. W rutynowych widmach 13C pola nie są wiarygodne.
Kalibracja ustala zero skali. TMS ustawia się na 0 ppm. Większość osób używa zamiast tego piku resztkowego rozpuszczalnika, np. CHCl3 przy 7,26 ppm w CDCl3 lub DMSO-d5 przy 2,50 ppm w DMSO-d6. Źle skalibrowana skala może prowadzić do błędnego przypisania.
Jakie pliki otwiera
| JCAMP-DX | Pliki .jdx, .dx lub .jcamp, w tym dane skompresowane (ASDF). Większość oprogramowania NMR potrafi eksportować ten format. |
|---|---|
| CSV lub TXT | Dwie kolumny: ppm i intensywność. |
| Bruker | Dane przetworzone: archiwum zip folderu eksperymentu lub pliki 1r i procs wybrane razem. |
Jeśli plik zawiera częstotliwość spektrometru, przeglądarka jej używa. Jeśli nie, ustaw ją w sekcji Spektrometr.
Jak przeanalizować widmo
- Naciśnij Otwórz plik widma lub upuść plik na pole. Aby najpierw poćwiczyć, naciśnij Benzoesan etylu w CDCl3.
- Jeśli plik nie zawierał częstotliwości, ustaw pole w sekcji Spektrometr przyciskami od 60 do 800 MHz. Tabela pików poda wtedy poprawne wartości w Hz.
- W sekcji Kalibracja (skalibrowanie przesunięć) wybierz rozpuszczalnik w polu zanieczyszczeń i naciśnij Kalibruj do rozpuszczalnika. Jeśli używasz TMS, naciśnij TMS = 0 ppm. Aby ręcznie ustawić dowolny pik, wpisz go w polach Pik przy i powinien być przy, a następnie naciśnij Zastosuj.
- Powiększ każdy obszar. Użyj suwaka Próg lub przycisku Wyznacz w widoku, aby uporządkować listę pików.
- Wybierz Całkuj i przeciągnij przez znany sygnał, np. tryplet CH3. Wpisz 3 w polu Pierwsza całka =. Scałkuj pozostałe sygnały i odczytaj ich pola.
- Naciśnij Znajdź zanieczyszczenia. Zanim cokolwiek usuniesz, porównaj trafienia ze swoimi pikami.
- Wyeksportuj za pomocą Eksportuj PNG, Eksportuj CSV lub Eksportuj JCAMP-DX.
Co potrafi przeglądarka
| Widok | Powiększanie, przesuwanie, + i −, Y+ i Y− dla wysokości pików oraz resetowanie widoku. Kółko myszy i gest szczypania też powiększają. |
|---|---|
| Piki | Automatyczne wyznaczanie pików z progiem, dodawanie pików kliknięciem i tabela δ ppm, Hz i wysokości. |
| Całki | Przeciągnij, aby całkować. Pola są skalowane względem pierwszej całki. |
| Kalibracja | Kalibracja do rozpuszczalnika, TMS = 0 ppm lub kliknięcie Kalibracja i wybranie piku. |
| Zanieczyszczenia | Dopasowuje piki do tabel śladowych zanieczyszczeń Fulmera i in. (2010) dla 12 rozpuszczalników deuterowanych. Wymienia prawdopodobne i częściowe dopasowania z oczekiwanymi sygnałami. |
| Czysty rysunek | Usuwanie, usuwanie wszystkich prawdopodobnych, cofanie, przywracanie wszystkich i pokazanie oryginału. Wykres jest oznaczany jako edytowany do wyświetlania. |
| Eksport | PNG, CSV i JCAMP-DX tego, co widać na ekranie. |
Jak używać jej na zajęciach i w laboratorium
- Zajęcia laboratoryjne: daj studentom plik JCAMP-DX ich produktu. Kalibrują go, całkują i podają przesunięcia oraz liczby protonów wraz z rysunkiem.
- Pokazy wpływu natężenia pola: wczytaj Benzoesan etylu w CDCl3, a potem Spektrometr stołowy 80 MHz. Te same multiplety zbijają się w słabym polu.
- Kontrola czystości: przed oddaniem związku użyj funkcji Znajdź zanieczyszczenia, aby nazwać małe piki pochodzące od rozpuszczalników z obróbki, wody lub smaru.
- Sprawdzanie przewidywań: porównaj swoje piki z widmem przewidzianym przez narzędzie przewidywania NMR z SMILES. Dla 13C i eksperymentów 2D przewiduj widma COSY, HSQC i HMBC za pomocą wtyczki NMR Analyser.
Wskazówki i ograniczenia
- Skalibruj widmo, zanim użyjesz funkcji Znajdź zanieczyszczenia. Dopasowanie korzysta z wąskiego okna ppm, więc przesunięta skala daje słabe wyniki.
- Dopasowanie oznacza tylko, że pik leży tam, gdzie oczekiwane jest zanieczyszczenie. Sprawdź, czy są obecne wszystkie jego sygnały i czy multiplety wyglądają prawidłowo.
- Przesunięcia zanieczyszczeń nieco zmieniają się ze stężeniem i temperaturą. Ostrożnie poszerzaj pole ± ppm, bo pojawia się więcej fałszywych trafień.
- Przeglądarka pokazuje widma 1D. Nie ma transformaty Fouriera ani korekcji fazy, więc najpierw przetwórz FID.
- Jeśli przeglądarka nie potrafi rozpakować folderu Bruker, rozpakuj go i wybierz razem pliki
1riprocs. - Usuwanie pików to edycja wyświetlania. Zachowaj oryginalny plik jako swoje dane.
Dopiero zaczynasz z NMR? Nasz poradnik jak czytać widmo NMR omawia krok po kroku przesunięcia, rozszczepienia i całki.
Pytania i odpowiedzi
Czy mogę otwierać widma 13C, a nie tylko 1H?
Tak. Przeglądarka odczytuje jądro z pliku. Jeśli plik go nie podaje, zgaduje na podstawie zakresu ppm. Tabela zanieczyszczeń zawiera przesunięcia zarówno 1H, jak i 13C.
Dlaczego moje całki 13C nie zgadzają się z liczbą atomów węgla?
Rutynowe widma 13C rejestruje się z odsprzęganiem protonów. Atomy węgla relaksują z różną szybkością i dostają różne wzmocnienie NOE, więc czwartorzędowe atomy węgla często wyglądają na małe. Ufaj całkom 13C tylko z widma zarejestrowanego w warunkach ilościowych.
Czy mogę przetworzyć surowy FID w przeglądarce?
Nie. Przeglądarka otwiera przetworzone widma: JCAMP-DX, dwukolumnowe CSV lub TXT oraz przetworzone dane Bruker (pliki 1r i procs). Transformatę Fouriera i korekcję fazy wykonaj najpierw w oprogramowaniu spektrometru.
Czy powinienem ukryć piki zanieczyszczeń, zanim umieszczę widmo w pracy dyplomowej?
Zachowaj oryginalne widmo jako swoje dane i podaj znalezione zanieczyszczenia. Oczyszczony wykres to tylko edycja wyświetlania. Przeglądarka oznacza go jako edytowany, a jeśli go użyjesz, napisz o tym w podpisie.