Visualiza, integra y limpia espectros de RMN en tu navegador
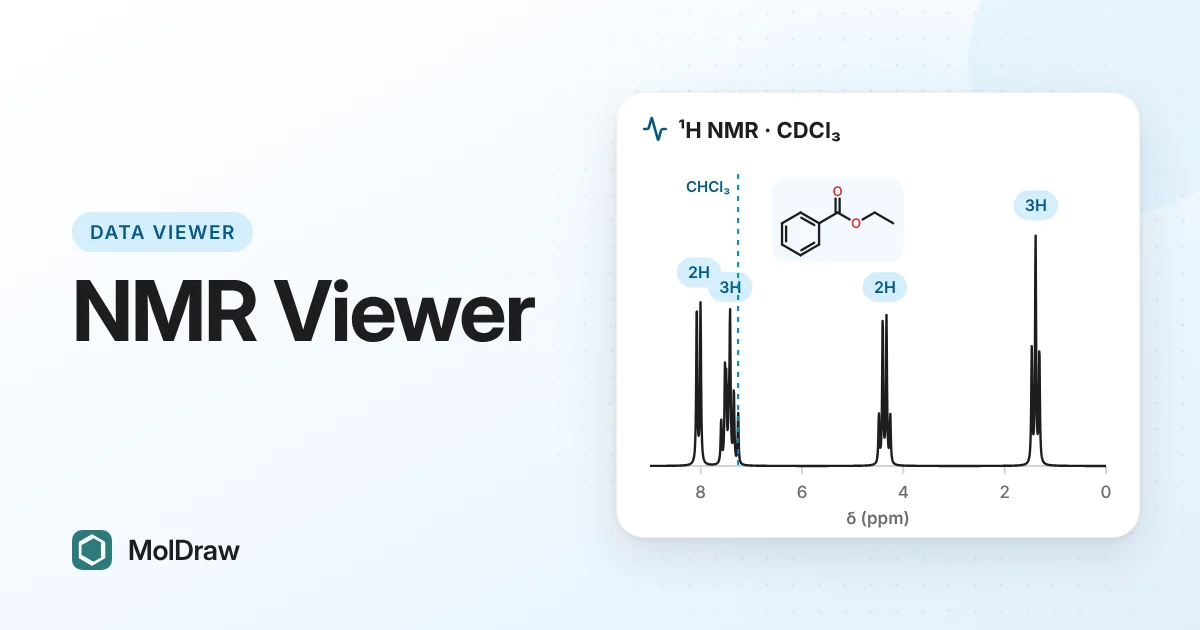
Respuesta corta: abre el visor gratuito de RMN de MolDraw y suelta un archivo de 1H o 13C en JCAMP-DX, CSV/TXT o Bruker. Puedes ampliar, seleccionar picos, integrar, referenciar la escala de desplazamientos al disolvente, encontrar picos habituales de disolventes y de grasa y exportar un archivo PNG, CSV o JCAMP-DX. El archivo se lee en tu navegador y no se sube.
Prueba aquí el visor de RMN
¿Por qué usar un visor de RMN en el navegador?
La mayoría de los datos de RMN se procesan con software de pago en el PC del espectrómetro. Eso es poco práctico cuando quieres revisar un espectro en casa o en un portátil sin licencia.
Un visor en el navegador cubre ese hueco. Abre el archivo exportado, lee los desplazamientos, comprueba las integrales y mira si los picos «de más» son solo acetato de etilo o grasa. Después guarda una figura limpia para un informe de laboratorio.
Qué te dice un espectro de 1H o 13C
El desplazamiento químico (δ, ppm) indica el entorno electrónico de un núcleo. Los protones aromáticos aparecen cerca de 7–8 ppm, los protones junto a un oxígeno cerca de 3,5–4,5 ppm y los protones alquílicos por debajo de unos 2 ppm. Como las ppm son una razón, el mismo compuesto da los mismos desplazamientos en un imán de 60 MHz o de 600 MHz.
El desdoblamiento procede del acoplamiento con protones cercanos y se mide en Hz. Un CH2 junto a un CH3 aparece como cuadruplete. La anchura en Hz de un multiplete no cambia con el campo, así que abarca más ppm en un imán de sobremesa de campo bajo.
La integración es el área bajo una señal de 1H. Es proporcional al número de protones, así que las proporciones te dicen, por ejemplo, que una señal es 2H y otra 3H. En los espectros de 13C de rutina las áreas no son fiables.
El referenciado fija el cero de la escala. El TMS se fija en 0 ppm. La mayoría usa en su lugar el pico residual del disolvente, como el CHCl3 a 7,26 ppm en CDCl3 o el DMSO-d5 a 2,50 ppm en DMSO-d6. Una escala mal referenciada puede llevar a una asignación errónea.
Qué archivos abre
| JCAMP-DX | Archivos .jdx, .dx o .jcamp, incluidos datos comprimidos (ASDF). La mayoría del software de RMN puede exportar este formato. |
|---|---|
| CSV o TXT | Dos columnas: ppm e intensidad. |
| Bruker | Datos procesados: un zip de la carpeta del experimento, o los archivos 1r y procs seleccionados juntos. |
Si el archivo incluye la frecuencia del espectrómetro, el visor la usa. Si no, ajústala en Espectrómetro.
Cómo trabajar un espectro
- Pulsa Abrir archivo de espectro o suelta el archivo en el recuadro. Para practicar primero, pulsa Benzoato de etilo en CDCl3.
- Ajusta el campo en Espectrómetro con los botones de 60 a 800 MHz si tu archivo no lo incluía. Así la tabla de picos da valores correctos en Hz.
- En Referencia (calibración del desplazamiento), elige tu disolvente en el cuadro de impurezas y pulsa Referenciar al disolvente. Si usaste TMS, pulsa TMS = 0 ppm. Para fijar a mano cualquier pico, escríbelo en Pico en y debería estar en y pulsa Aplicar.
- Amplía cada región. Usa el control Umbral o Seleccionar en la vista para ordenar la lista de picos.
- Elige Integrar y arrastra sobre una señal que conozcas, como el triplete del CH3. Escribe 3 en Primera integral =. Integra las demás señales y lee sus áreas.
- Pulsa Buscar impurezas. Compara las coincidencias con tus picos antes de eliminar nada.
- Exporta con Exportar PNG, Exportar CSV o Exportar JCAMP-DX.
Qué hace el visor
| Vista | Zoom, Desplazar, + y −, Y+ e Y− para la altura de los picos, y Restablecer vista. La rueda y el gesto de pellizcar también amplían. |
|---|---|
| Picos | Selección automática con umbral, Seleccionar pico para añadir picos con un clic y una tabla de δ ppm, Hz y altura. |
| Integrales | Arrastra para integrar. Las áreas se escalan respecto a la primera integral. |
| Referenciado | Referenciar al disolvente, TMS = 0 ppm, o haz clic en Referencia y elige un pico. |
| Impurezas | Compara los picos con las tablas de impurezas traza de Fulmer et al. (2010) para 12 disolventes deuterados. Muestra las coincidencias probables y parciales con sus señales esperadas. |
| Figura limpia | Eliminar, Eliminar todas las probables, Deshacer, Restaurar todo y Mostrar original. El gráfico se marca como editado para su presentación. |
| Exportar | PNG, CSV y JCAMP-DX de lo que se ve en pantalla. |
Usos en clase y en el laboratorio
- Prácticas de laboratorio: da a los estudiantes un archivo JCAMP-DX de su producto. Lo referencian, lo integran e informan de los desplazamientos y el número de protones con una figura.
- Demostraciones de intensidad de campo: carga Benzoato de etilo en CDCl3 y después De sobremesa 80 MHz. Los mismos multipletes se amontonan a campo bajo.
- Comprobaciones de pureza: antes de entregar un compuesto, ejecuta Buscar impurezas para identificar los picos pequeños de disolventes del tratamiento, agua o grasa.
- Comprobar una predicción: compara tus picos con un espectro predicho por el predictor de SMILES a RMN. Para 13C y experimentos 2D, predice espectros COSY, HSQC y HMBC con el plugin NMR Analyser.
Consejos y límites
- Referencia antes de ejecutar Buscar impurezas. La comparación usa una ventana de ppm pequeña, así que una escala desplazada da malos resultados.
- Una coincidencia solo significa que un pico está donde se espera una impureza. Comprueba que estén todas sus señales y que los multipletes tengan buen aspecto.
- Los desplazamientos de las impurezas varían un poco con la concentración y la temperatura. Amplía con cuidado el recuadro de ± ppm, porque aparecen más falsos positivos.
- El visor muestra espectros 1D. No tiene transformada de Fourier ni corrección de fase, así que procesa primero el FID.
- Si tu navegador no puede descomprimir una carpeta de Bruker, descomprímela y selecciona juntos los archivos
1ryprocs. - Eliminar picos es una edición de presentación. Conserva el archivo original como tus datos.
¿Nuevo en RMN? Nuestra guía sobre cómo leer un espectro de RMN explica paso a paso los desplazamientos, el desdoblamiento y las integrales.
Preguntas y respuestas
¿Puedo abrir espectros de 13C además de 1H?
Sí. El visor lee el núcleo del archivo. Si el archivo no lo indica, lo deduce del intervalo de ppm. La tabla de impurezas tiene desplazamientos de 1H y de 13C.
¿Por qué mis integrales de 13C no coinciden con el número de carbonos?
Los espectros de 13C de rutina se registran con desacoplamiento de protones. Los carbonos se relajan a distinta velocidad y reciben distinto refuerzo NOE, así que los carbonos cuaternarios suelen verse pequeños. Fíate solo de las integrales de 13C de un espectro registrado en condiciones cuantitativas.
¿Puedo procesar un FID sin procesar en el visor?
No. El visor abre espectros procesados: JCAMP-DX, CSV o TXT de dos columnas y datos procesados de Bruker (los archivos 1r y procs). Haz primero la transformada de Fourier y la corrección de fase en el software de tu espectrómetro.
¿Debo ocultar los picos de impurezas antes de poner un espectro en mi tesis?
Conserva el espectro original como tus datos e informa de las impurezas que encontraste. Un gráfico limpio es solo una edición de presentación. El visor lo marca como editado, y si lo usas deberías indicarlo en el pie de figura.