NMR-Spektren im Browser ansehen, integrieren und bereinigen
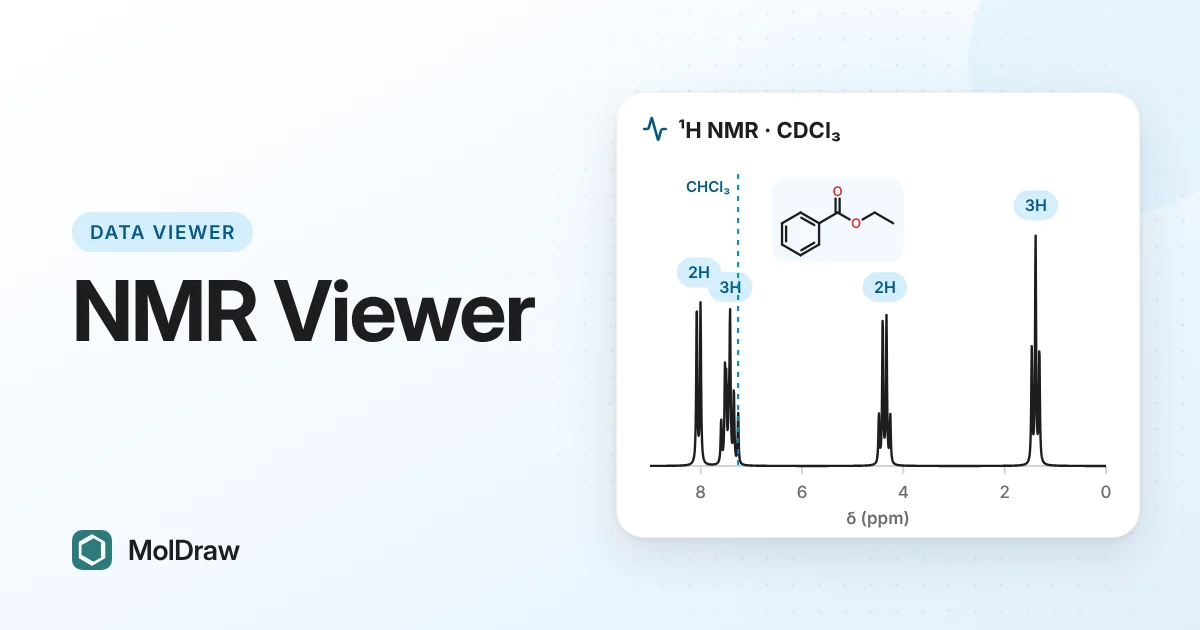
Kurz gesagt: Öffne den kostenlosen MolDraw-NMR-Viewer und ziehe eine 1H- oder 13C-Datei als JCAMP-DX, CSV/TXT oder Bruker hinein. Du kannst zoomen, Peaks markieren, integrieren, die Verschiebungsskala auf das Lösungsmittel referenzieren, häufige Lösungsmittel- und Schlifffett-Peaks finden und eine PNG-, CSV- oder JCAMP-DX-Datei exportieren. Die Datei wird in deinem Browser gelesen und nicht hochgeladen.
NMR-Viewer hier ausprobieren
Warum einen NMR-Viewer im Browser nutzen?
Die meisten NMR-Daten werden mit lizenzierter Software am Spektrometer-PC verarbeitet. Das ist unpraktisch, wenn du ein Spektrum zu Hause oder auf einem Laptop ohne Lizenz prüfen willst.
Ein Browser-Viewer schließt diese Lücke. Öffne die exportierte Datei, lies die Verschiebungen ab, prüfe die Integrale und sieh nach, ob die „zusätzlichen“ Peaks nur Ethylacetat oder Schlifffett sind. Speichere dann eine saubere Abbildung für einen Laborbericht.
Was ein 1H- oder 13C-Spektrum aussagt
Die chemische Verschiebung (δ, ppm) zeigt die elektronische Umgebung eines Kerns. Aromatische Protonen liegen bei etwa 7–8 ppm, Protonen neben Sauerstoff bei etwa 3,5–4,5 ppm und Alkylprotonen unter etwa 2 ppm. Da ppm ein Verhältnis ist, liefert dieselbe Verbindung an einem 60-MHz- und einem 600-MHz-Magneten dieselben Verschiebungen.
Die Aufspaltung entsteht durch Kopplung mit benachbarten Protonen und wird in Hz gemessen. Eine CH2-Gruppe neben einer CH3-Gruppe erscheint als Quartett. Die Breite eines Multipletts in Hz ändert sich nicht mit dem Feld, daher umfasst es an einem Benchtop-Magneten mit niedrigem Feld mehr ppm.
Die Integration ist die Fläche unter einem 1H-Signal. Sie ist proportional zur Zahl der Protonen, daher zeigen die Verhältnisse zum Beispiel, dass ein Signal 2H und ein anderes 3H entspricht. In Routine-13C-Spektren sind die Flächen nicht verlässlich.
Die Referenzierung legt den Nullpunkt der Skala fest. TMS wird auf 0 ppm gesetzt. Meist nutzt man stattdessen das Restsignal des Lösungsmittels, etwa CHCl3 bei 7,26 ppm in CDCl3 oder DMSO-d5 bei 2,50 ppm in DMSO-d6. Eine falsch referenzierte Skala kann zu einer falschen Zuordnung führen.
Welche Dateien geöffnet werden
| JCAMP-DX | Dateien mit .jdx, .dx oder .jcamp, einschließlich komprimierter (ASDF-)Daten. Die meiste NMR-Software kann dieses Format exportieren. |
|---|---|
| CSV oder TXT | Zwei Spalten: ppm und Intensität. |
| Bruker | Prozessierte Daten: eine ZIP-Datei des Experimentordners oder die Dateien 1r und procs, zusammen ausgewählt. |
Enthält die Datei die Spektrometerfrequenz, verwendet der Viewer sie. Andernfalls stellst du sie unter Spektrometer ein.
So arbeitest du ein Spektrum durch
- Klicke auf Spektrendatei öffnen oder ziehe die Datei in das Feld. Zum Üben klickst du zuerst auf Ethylbenzoat in CDCl3.
- Stelle die Feldstärke unter Spektrometer mit den Schaltflächen 60 bis 800 MHz ein, falls deine Datei sie nicht enthielt. Die Peaktabelle liefert dann korrekte Hz-Werte.
- Wähle unter Referenzierung (Kalibrierung der Verschiebung) dein Lösungsmittel im Verunreinigungsfeld und klicke auf Auf Lösungsmittel referenzieren. Hast du TMS verwendet, klicke auf TMS = 0 ppm. Um einen beliebigen Peak von Hand zu setzen, trage ihn bei Peak bei und soll sein ein und klicke auf Anwenden.
- Zoome in jeden Bereich. Nutze den Schieberegler Schwellenwert oder Im Ausschnitt suchen, um die Peakliste aufzuräumen.
- Wähle Integrieren und ziehe über ein bekanntes Signal, etwa das CH3-Triplett. Gib 3 bei Erstes Integral = ein. Integriere die übrigen Signale und lies ihre Flächen ab.
- Klicke auf Verunreinigungen finden. Vergleiche die Treffer mit deinen Peaks, bevor du etwas entfernst.
- Exportiere mit PNG exportieren, CSV exportieren oder JCAMP-DX exportieren.
Was der Viewer kann
| Ansicht | Zoomen, Verschieben, + und −, Y+ und Y− für die Peakhöhe und Ansicht zurücksetzen. Scrollen und Pinch-Gesten zoomen ebenfalls. |
|---|---|
| Peaks | Automatische Peaksuche mit Schwellenwert, Peak setzen zum Hinzufügen per Klick und eine Tabelle mit δ ppm, Hz und Höhe. |
| Integrale | Zum Integrieren ziehen. Die Flächen werden auf das erste Integral skaliert. |
| Referenzierung | Auf Lösungsmittel referenzieren, TMS = 0 ppm oder Referenzieren anklicken und einen Peak wählen. |
| Verunreinigungen | Gleicht Peaks mit den Tabellen für Spurenverunreinigungen von Fulmer et al. (2010) für 12 deuterierte Lösungsmittel ab. Listet wahrscheinliche und teilweise Treffer mit ihren erwarteten Signalen auf. |
| Saubere Abbildung | Entfernen, alle wahrscheinlichen entfernen, Rückgängig, alle wiederherstellen und Original anzeigen. Das Diagramm wird als für die Anzeige bearbeitet gekennzeichnet. |
| Export | PNG, CSV und JCAMP-DX dessen, was auf dem Bildschirm zu sehen ist. |
Einsatz in Unterricht und Labor
- Praktika: Gib den Studierenden eine JCAMP-DX-Datei ihres Produkts. Sie referenzieren und integrieren sie und geben Verschiebungen und Protonenzahlen mit einer Abbildung an.
- Feldstärke vorführen: Lade Ethylbenzoat in CDCl3 und dann Benchtop 80 MHz. Dieselben Multipletts drängen sich bei niedrigem Feld zusammen.
- Reinheitsprüfung: Bevor du eine Verbindung abgibst, führe „Verunreinigungen finden“ aus, um die kleinen Peaks von Aufarbeitungslösungsmitteln, Wasser oder Schlifffett zu benennen.
- Eine Vorhersage prüfen: Vergleiche deine Peaks mit einem vorhergesagten Spektrum aus der NMR-Vorhersage aus SMILES. Für 13C- und 2D-Experimente kannst du COSY-, HSQC- und HMBC-Spektren mit dem Plugin NMR Analyser vorhersagen.
Tipps und Grenzen
- Referenziere, bevor du „Verunreinigungen finden“ ausführst. Der Abgleich nutzt ein kleines ppm-Fenster, daher liefert eine verschobene Skala schlechte Ergebnisse.
- Ein Treffer bedeutet nur, dass ein Peak dort liegt, wo eine Verunreinigung erwartet wird. Prüfe, ob alle ihre Signale vorhanden sind und die Multipletts stimmen.
- Verschiebungen von Verunreinigungen ändern sich leicht mit Konzentration und Temperatur. Vergrößere das ± ppm-Feld vorsichtig, da dann mehr Fehltreffer auftreten.
- Der Viewer zeigt 1D-Spektren. Er hat keine Fourier-Transformation und keine Phasenkorrektur, verarbeite den FID also vorher.
- Kann dein Browser einen Bruker-Ordner nicht entpacken, entpacke ihn selbst und wähle die Dateien
1rundprocszusammen aus. - Das Entfernen von Peaks ändert nur die Darstellung. Behalte die Originaldatei als deine Daten.
Neu bei NMR? Unser Leitfaden NMR-Spektren richtig lesen erklärt Verschiebungen, Aufspaltung und Integrale Schritt für Schritt.
Fragen und Antworten
Kann ich neben 1H- auch 13C-Spektren öffnen?
Ja. Der Viewer liest den Kern aus der Datei. Steht er nicht darin, schätzt er ihn aus dem ppm-Bereich. Die Verunreinigungstabelle enthält sowohl 1H- als auch 13C-Verschiebungen.
Warum passen meine 13C-Integrale nicht zur Anzahl der Kohlenstoffe?
Routine-13C-Spektren werden protonenentkoppelt aufgenommen. Kohlenstoffe relaxieren unterschiedlich schnell und erhalten unterschiedliche NOE-Verstärkungen, daher wirken quartäre Kohlenstoffe oft klein. Vertraue 13C-Integralen nur aus einem Spektrum, das unter quantitativen Bedingungen aufgenommen wurde.
Kann ich einen rohen FID im Viewer verarbeiten?
Nein. Der Viewer öffnet prozessierte Spektren: JCAMP-DX, zweispaltige CSV- oder TXT-Dateien und prozessierte Bruker-Daten (die Dateien 1r und procs). Führe Fourier-Transformation und Phasenkorrektur zuerst in der Software deines Spektrometers durch.
Sollte ich Verunreinigungspeaks ausblenden, bevor ein Spektrum in meine Abschlussarbeit kommt?
Behalte das Originalspektrum als deine Daten und gib die gefundenen Verunreinigungen an. Ein bereinigtes Diagramm ist nur eine Änderung der Darstellung. Der Viewer kennzeichnet es als bearbeitet, und wenn du es verwendest, solltest du das in der Bildunterschrift erwähnen.