Interpreta y compara espectros IR en tu navegador
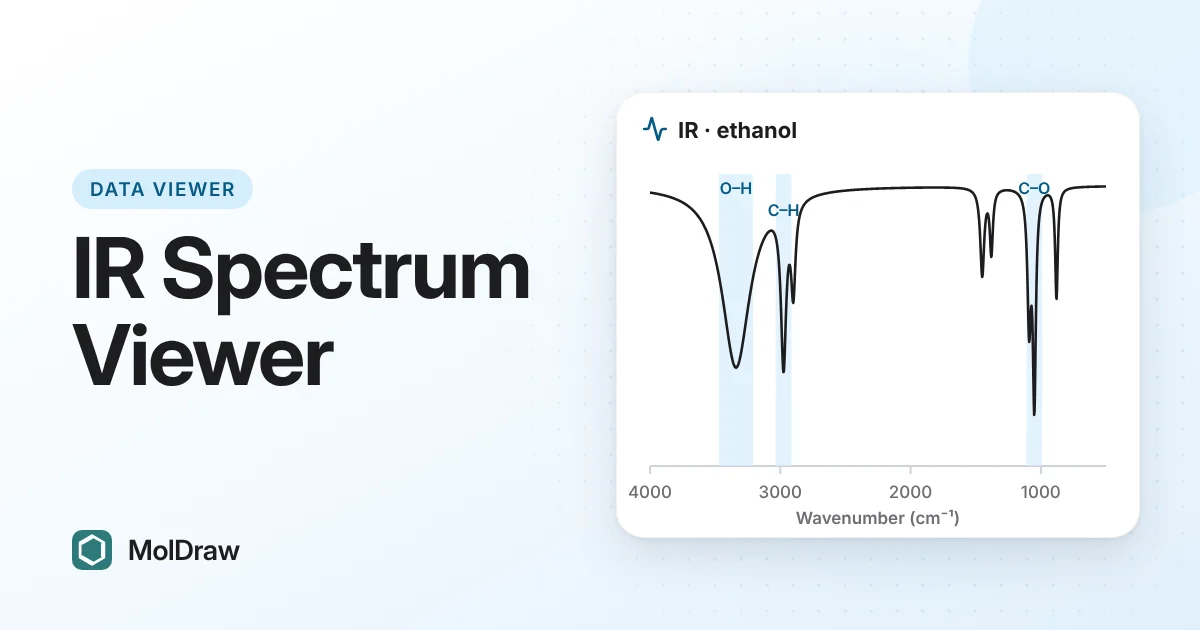
Respuesta corta: abre el visor IR de MolDraw, gratuito, y arrastra un archivo infrarrojo JCAMP-DX, CSV/TXT o SPC. Cambia entre %T y absorbancia, corrige una línea base inclinada, selecciona picos y lee el grupo funcional probable de cada uno. Puedes superponer un segundo espectro y exportar un PNG o un CSV. El archivo se lee en tu navegador y no se sube.
Prueba aquí el visor IR
¿Por qué usar un visor IR en el navegador?
El IR suele ser la comprobación más rápida en un laboratorio de orgánica. ¿Se formó el éster? ¿Ha desaparecido el alcohol de partida? La respuesta está en unas pocas bandas, pero el espectro suele llegar como archivo del software del FTIR, y ese software solo está en el ordenador del instrumento.
Un visor en el navegador te permite abrir ese archivo en cualquier lugar, encontrar los picos y ver a qué grupos corresponden. También puedes poner dos espectros en una misma gráfica para ver qué cambió durante una reacción.
Qué te dice un espectro IR
Los enlaces absorben luz infrarroja a frecuencias que dependen de la fuerza del enlace y de la masa de los átomos. El eje x es el número de onda en cm−1, representado de mayor a menor.
%T y absorbancia muestran los mismos datos. La transmitancia T es la fracción de luz que atraviesa la muestra. La absorbancia es A = −log10(T). En %T, las bandas apuntan hacia abajo. En absorbancia apuntan hacia arriba, y la altura de la banda es proporcional a la concentración (ley de Beer–Lambert). Por eso la absorbancia es la mejor opción para comparar intensidades.
Regiones clave que conviene aprender primero:
- O–H: una banda ancha cerca de 3200–3550 cm−1 en los alcoholes. Los ácidos carboxílicos muestran un O–H muy ancho que va de unos 3300 hasta 2500 cm−1.
- C–H: justo por debajo de 3000 cm−1 para carbonos sp3 y justo por encima de 3000 cm−1 para C–H de alquenos y aromáticos.
- C≡N y C≡C: cerca de 2100–2260 cm−1, donde aparece poco más.
- C=O: una banda intensa cerca de 1650–1800 cm−1. Los ésteres aparecen cerca de 1735–1750, las cetonas cerca de 1715 y las amidas más abajo, cerca de 1650–1690.
- C–O: bandas intensas cerca de 1000–1300 cm−1 en alcoholes, éteres y ésteres.
Por debajo de unos 1500 cm−1 está la región de la huella dactilar. Es única para cada compuesto, pero difícil de asignar banda a banda.
Los enlaces que apenas cambian el dipolo, como el C=C de un alqueno simétrico, dan bandas IR débiles o ninguna. Suelen ser intensos en Raman, así que cuando aquí falta una banda esperada, limpia e interpreta un espectro Raman de la misma muestra.
Qué archivos abre
| JCAMP-DX | Archivos .jdx, .dx o .jcamp, incluidos datos comprimidos. |
|---|---|
| CSV o TXT | Dos columnas: número de onda e intensidad. |
| SPC | SPC de Thermo/Galactic en el formato nuevo habitual. No se admiten los archivos SPC de formato antiguo ni los multi-x; guárdalos como JCAMP-DX o CSV. |
El visor determina si tus valores de y son %T, transmitancia (0–1) o absorbancia. Un eje x en micrómetros se convierte a cm−1.
Cómo trabajar un espectro
- Pulsa Abrir archivo IR o arrastra el archivo al recuadro. Para practicar, pulsa Etanol o Ácido benzoico.
- Elige %T o Absorbancia para el eje y.
- Si el fondo está inclinado o curvado, marca Corrección de línea base. La gráfica se rotula entonces como línea base corregida.
- Mueve el control Umbral hasta que se seleccionen las bandas reales y no el ruido, y pulsa Seleccionar picos. Elige Añadir pico para añadir a mano una banda débil.
- Lee la tabla de picos. Cada fila da el número de onda, la intensidad, la mejor coincidencia con su intervalo habitual y el motivo, y otras opciones. Toca una fila para sombrear su banda en la gráfica.
- Para comparar, pulsa Abrir 2.º archivo o elige en o un ejemplo…. Pulsa Intercambiar para que la segunda traza pase a ser la principal.
- Exporta con Exportar PNG, Exportar CSV o CSV de la lista de picos.
Qué hace el visor
| Eje Y | %T o absorbancia, convertidas con A = −log10(T). |
|---|---|
| Línea base | Línea base de tipo «rubber band» ajustada en absorbancia y restada. |
| Picos | Selección automática con umbral, Añadir pico con un toque e intensidad marcada como s, m o w. |
| Grupos | Mejor coincidencia y otras opciones para cada pico a partir de la misma tabla de correlación que la tabla de espectroscopia IR. Las coincidencias que no superan una comprobación del espectro completo se marcan como posibles. Un resumen enumera los grupos que parecen presentes. |
| Comparar | Superpone un segundo archivo o ejemplo en otro color, Intercambiar o Quitar el 2.º. |
| Exportar | PNG de la gráfica, CSV de los datos en el modo de y actual y un CSV de la lista de picos con asignaciones. |
Usos en clase y en el laboratorio
- Prácticas docentes: tras una esterificación, los estudiantes abren su producto y buscan un C=O de éster cerca de 1740 cm−1 y una banda C–O intensa. El ejemplo Acetato de etilo muestra qué hay que buscar.
- Comprobación de reacciones: superpone el producto y el material de partida. Una banda O–H perdida o una nueva banda C=O se ven fácilmente en una sola gráfica.
- Enseñar frecuencias de grupo: carga sucesivamente Etanol, Acetona y Ácido benzoico para comparar un alcohol, una cetona y un ácido carboxílico.
- Informes: exporta un PNG y el CSV de la lista de picos para una tabla de resultados.
Consejos y límites
- Las pistas de grupos son un punto de partida, no una asignación. Contrasta cada una con la estructura que esperas.
- Un umbral bajo selecciona ruido y bandas de vapor de agua. Súbelo y añade a mano las bandas débiles en las que confíes.
- La corrección de línea base cambia la altura de las bandas. Indícalo si presentas un espectro corregido.
- En los archivos SPC con varios subarchivos, solo se lee el primero.
- El IR por sí solo rara vez demuestra una estructura. Úsalo junto con espectros de RMN y de masas.
¿Eres nuevo en IR? Nuestra guía sobre cómo interpretar un espectro IR recorre cada región con ejemplos.
Preguntas y respuestas
¿Debo mostrar %T o absorbancia en un informe?
Ambas son habituales. Los informes de química orgánica suelen usar %T, con los picos hacia abajo. La absorbancia es mejor cuando comparas alturas de bandas, porque es proporcional a la concentración. Rotula el eje para que los lectores sepan cuál has usado.
¿El visor me dirá qué compuesto tengo?
No. Sugiere un grupo funcional para cada pico y contrasta esos grupos con el resto del espectro. No da nombres de compuestos. Usa espectros de RMN y de masas para deducir una estructura.
¿Por qué es difícil asignar la región por debajo de 1500 cm-1?
Esta región de la huella dactilar contiene muchas bandas de flexión y de esqueleto solapadas. Es muy útil para comparar una muestra con una referencia conocida, pero las bandas aisladas de esa zona rara vez demuestran por sí solas un grupo funcional.
¿Cómo puedo demostrar que una reacción ha funcionado?
Abre el producto como espectro principal y el material de partida en Comparar con. Busca bandas que aparezcan o desaparezcan, como una nueva tensión C=O cerca de 1700 cm-1 tras oxidar un alcohol a cetona.