Verifica profili isotopici, addotti ed errore in ppm nel browser
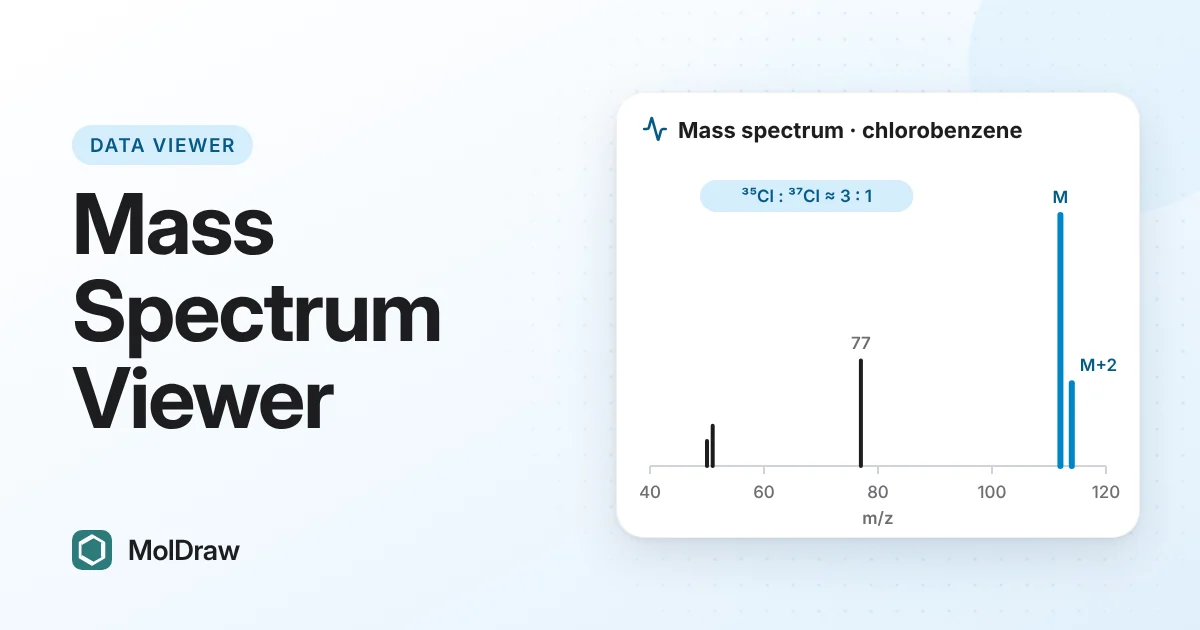
Risposta breve: apri il visualizzatore di spettri di massa MolDraw gratuito e trascina un file JCAMP-DX, CSV/TXT, mzML o mzXML. Scrivi la formula, lo SMILES o il peptide che ti aspetti e scegli lo ione. Il visualizzatore sovrappone il profilo isotopico teorico, elenca gli addotti comuni presenti, calcola l'errore in ppm ed etichetta le perdite neutre. Esporta un PNG o un CSV. Il file viene letto nel browser e non viene caricato.
Prova qui il visualizzatore di spettri di massa
Perché usare un visualizzatore di spettri di massa nel browser?
Uno spettro di massa risponde a due domande: la massa è giusta e il profilo corrisponde alla formula? Il software dello strumento può rispondere a entrambe, ma spesso è vincolato a un solo PC. Gli studenti magari ricevono solo una stampa o un file esportato.
Questo visualizzatore mette lo spettro misurato e la teoria in un unico grafico. Vedi a colpo d'occhio se c'è un profilo del cloro, se il tuo ione principale è [M+H]+ o [M+Na]+ e quanto la massa misurata si discosta da quella calcolata.
Le basi della spettrometria di massa che ti servono qui
m/z è la massa dello ione divisa per la sua carica. Per ioni a carica singola coincide con la massa dello ione. Uno ione 2+ compare a circa metà della sua massa e i suoi picchi isotopici distano 0,5 l'uno dall'altro.
La ionizzazione decide che cosa vedi. La ionizzazione elettronica (EI) dà un radicale catione M+• e molti frammenti. L'elettrospray (ESI) è più blando e dà soprattutto [M+H]+, [M+Na]+ o [M−H]−. Un addotto con il sodio si trova circa 22 unità sopra [M+H]+, quindi una coppia di picchi distanti 22 è un indizio comune.
I profili isotopici aiutano a confermare la formula. Ogni carbonio aggiunge circa l'1,1% al picco M+1. Il cloro (35Cl e 37Cl) dà M e M+2 in rapporto di circa 3:1. Il bromo (79Br e 81Br) dà circa 1:1.
L'errore in ppm confronta un m/z misurato e uno calcolato: (misurato − teorico) / teorico × 106. Per la caffeina [M+H]+ a m/z 195.0877, un errore di 1 mDa corrisponde a circa 5 ppm. Ha senso solo per dati ad alta risoluzione.
Quali file apre
| JCAMP-DX | Spettri di massa .jdx, .dx o .jcamp, come tabelle di picchi o dati continui. |
|---|---|
| CSV o TXT | Colonne di m/z e intensità. |
| mzML e mzXML | Il primo spettro del file. Gli array compressi (zlib) funzionano nei browser attuali. |
Come confrontare uno spettro con una formula
- Premi Apri spettro di massa o trascina il file nel riquadro. Per esercitarti, premi Caffeina ESI [M+H]+.
- Controlla la riga sopra il grafico. Indica se i dati sono in profilo o centroidi e se sono a risoluzione unitaria o alta.
- In Formula, SMILES o peptide scegli il tipo di input e scrivi il tuo composto, per esempio C8H10N4O2.
- Scegli lo Ione, per esempio [M+H]+ per ESI o M+• (EI) per EI. Lascia Schema su Risoluzione automatica, a meno che ti serva un'altra impostazione.
- Premi Zoom sullo ione. Confronta i bastoncini teorici rossi con i tuoi picchi e leggi le colonne Teoria % e Trovato %.
- Tocca il picco misurato, o la sua riga in Picchi principali, per compilare m/z misurato. Leggi l'errore in ppm.
- Scorri la tabella Addotti comuni per trovare altri ioni presenti.
- Esporta con Esporta PNG o Esporta CSV.
Che cosa fa il visualizzatore
| Grafico | Stile Automatico, Bastoncini o Profilo, Zoom, Sposta, + e −, Ripristina la vista e Zoom sullo ione. Un cursore Etichette imposta quanti picchi vengono etichettati. |
|---|---|
| Visualizzazione | Picco base = 100%, Sovrapposizione isotopica, Specchio (teoria sotto) e Perdite neutre si possono attivare o disattivare singolarmente. |
| Calcolatore | Formula, SMILES o peptide in codice a una lettera. Fornisce massa monoisotopica, massa media (molare), m/z esatto dello ione scelto e m/z più abbondante. |
| Ioni | Addotti positivi e negativi, tra cui [M+H]+, [M+Na]+, [M+K]+, [M+NH4]+, [M+2H]2+, [2M+H]+, [M−H]−, [M+Cl]− e [M+HCOO]−. |
| Schema | Risoluzione automatica, Unitaria (nominale), Alta (0,01 Da) o Struttura fine. Un controllo degli alogeni segnala i profili di Cl e Br. |
| Controlli | Errore in ppm e in mDa, una tabella degli addotti comuni con i picchi trovati ed etichette delle perdite neutre tra i picchi principali. |
| Esporta | PNG del grafico e CSV dei dati. Per i dati in profilo si ottiene anche un elenco di centroidi. |
Come usarlo in classe e in laboratorio
- Insegnare i profili degli alogeni: carica Clorobenzene EI e Dibromobenzene EI. Gli studenti vedono i cluster 3:1 e 1:2:1 accanto alla teoria.
- Dati di caratterizzazione: controlla l'm/z trovato e calcolato di un nuovo composto prima di scriverlo. Lo strumento considera un errore entro 5 ppm una buona corrispondenza per dati ad alta risoluzione.
- Peptidi: carica Peptide ESI, inserisci la sequenza in codice a una lettera e scegli [M+2H]2+ o [M+3H]3+ per far corrispondere gli stati di carica.
- Lettura dei frammenti: usa le etichette delle perdite neutre per discutere quali gruppi si staccano in EI. Per un confronto con un profilo atteso, prevedi uno spettro di massa EI dal tuo disegno con il plugin Spectroscopy e consideralo una stima approssimativa.
Consigli e limiti
- Inserisci la formula neutra e lascia che il menu Ione aggiunga o tolga atomi. Non inserire tu la formula dello ione.
- Per mzML e mzXML viene mostrato solo il primo spettro. Esporta la scansione che ti serve se non è la prima.
- A risoluzione unitaria perdite diverse possono avere la stessa massa nominale. CO e C2H4 danno entrambe una differenza di 28, quindi possono comparire entrambe.
- Il lettore SMILES copre gli SMILES organici più comuni. Se uno non funziona, inserisci la formula.
- Una buona corrispondenza isotopica supporta una formula ma non dimostra una struttura. Usa anche NMR e IR.
Sei alle prime armi con gli spettri di massa? La nostra guida su come leggere uno spettro di massa spiega ioni molecolari, frammenti e picchi isotopici.
Domande e risposte
Posso usare il visualizzatore senza un file di spettro?
Sì. Scrivi una formula, uno SMILES o un peptide nella casella del calcolatore e scegli uno ione. Ottieni massa monoisotopica, massa media, m/z esatto e profilo isotopico senza aprire alcun dato.
Perché lo ione molecolare è piccolo o assente nel mio spettro EI?
La ionizzazione elettronica a 70 eV lascia allo ione molta energia in eccesso, quindi molti ioni molecolari si frammentano prima di raggiungere il rivelatore. Alcoli e composti ramificati sono esempi tipici. Un metodo più blando come ESI o CI di solito mostra la molecola intatta.
Perché il picco più alto del mio cluster non è lo ione monoisotopico?
Ogni carbonio ha circa l'1,1% di probabilità di essere 13C. Nelle molecole grandi come i peptidi, gli ioni che contengono uno o più atomi di 13C possono superare in numero lo ione con soli 12C. Il calcolatore mostra sia l'm/z esatto sia l'm/z più abbondante.
Perché lo strumento dice che un errore in ppm non è significativo?
Il tuo file ha masse a risoluzione unitaria, come un tipico spettro EI da un quadrupolo. I valori di m/z sono numeri interi o quasi, quindi un errore in ppm non ti dice nulla. Usa dati ad alta risoluzione per i controlli in ppm.