Isotopenmuster, Addukte und ppm-Abweichung im Browser prüfen
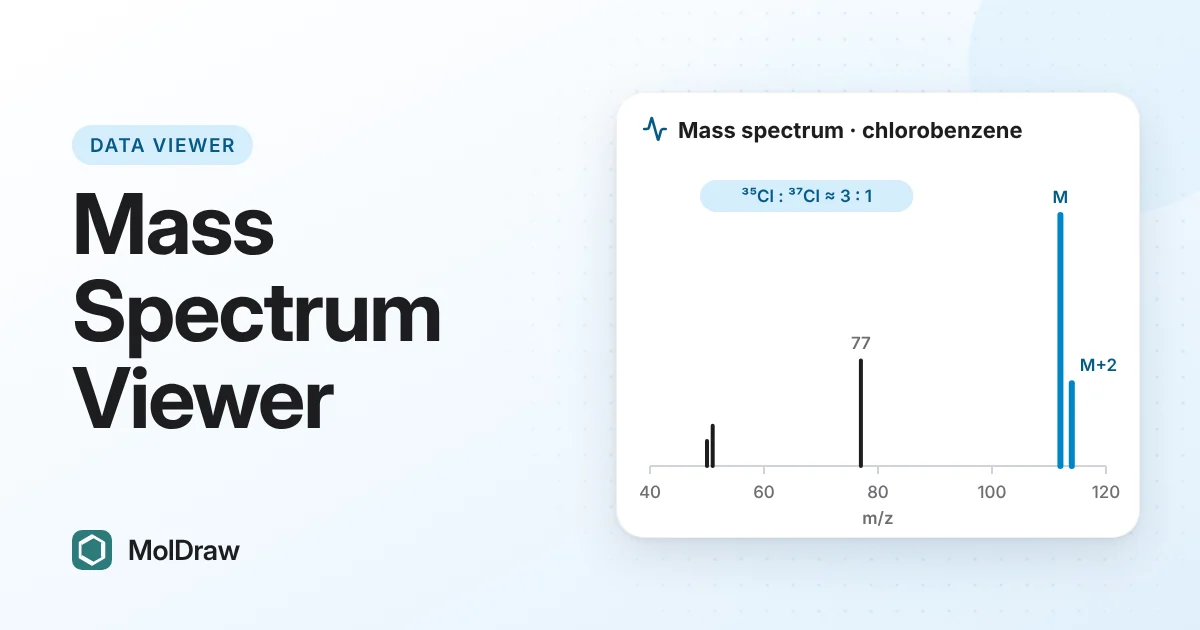
Kurz gesagt: Öffne den kostenlosen MolDraw-Massenspektrum-Viewer und ziehe eine JCAMP-DX-, CSV/TXT-, mzML- oder mzXML-Datei hinein. Gib die erwartete Summenformel, SMILES oder das Peptid ein und wähle das Ion. Der Viewer überlagert das theoretische Isotopenmuster, listet vorhandene gängige Addukte auf, berechnet den ppm-Fehler und beschriftet Neutralverluste. Exportiere als PNG oder CSV. Die Datei wird in deinem Browser gelesen und nicht hochgeladen.
Massenspektrum-Viewer hier ausprobieren
Warum einen Massenspektrum-Viewer im Browser nutzen?
Ein Massenspektrum beantwortet zwei Fragen: Stimmt die Masse, und passt das Muster zur Summenformel? Gerätesoftware kann beides beantworten, ist aber oft an einen PC gebunden. Studierende bekommen manchmal nur einen Ausdruck oder eine exportierte Datei.
Dieser Viewer zeigt gemessenes Spektrum und Theorie in einem Diagramm. Du siehst auf einen Blick, ob ein Chlormuster vorhanden ist, ob dein Hauption [M+H]+ oder [M+Na]+ ist und wie weit die gemessene Masse von der berechneten abweicht.
Grundlagen der Massenspektrometrie, die du hier brauchst
m/z ist die Ionenmasse geteilt durch ihre Ladung. Bei einfach geladenen Ionen entspricht es der Ionenmasse. Ein 2+-Ion erscheint bei etwa der Hälfte seiner Masse, und seine Isotopenpeaks liegen 0,5 auseinander.
Die Ionisierung bestimmt, was du siehst. Elektronenstoßionisation (EI) liefert ein Radikalkation M+• und viele Fragmente. Elektrospray (ESI) ist sanfter und liefert meist [M+H]+, [M+Na]+ oder [M−H]−. Ein Natriumaddukt liegt etwa 22 über [M+H]+, daher ist ein Peakpaar im Abstand von 22 ein häufiger Hinweis.
Isotopenmuster helfen, die Summenformel zu bestätigen. Jedes Kohlenstoffatom trägt etwa 1,1 % zum M+1-Peak bei. Chlor (35Cl und 37Cl) liefert M und M+2 im Verhältnis von etwa 3:1. Brom (79Br und 81Br) ergibt etwa 1:1.
Der ppm-Fehler vergleicht ein gemessenes und ein berechnetes m/z: (gemessen − theoretisch) / theoretisch × 106. Für Koffein [M+H]+ bei m/z 195,0877 entspricht ein Fehler von 1 mDa etwa 5 ppm. Das ist nur bei hochaufgelösten Daten sinnvoll.
Welche Dateien geöffnet werden
| JCAMP-DX | Massenspektren als .jdx, .dx oder .jcamp, als Peaktabellen oder kontinuierliche Daten. |
|---|---|
| CSV oder TXT | Spalten mit m/z und Intensität. |
| mzML und mzXML | Das erste Spektrum der Datei. Komprimierte (zlib) Arrays funktionieren in aktuellen Browsern. |
So prüfst du ein Spektrum gegen eine Summenformel
- Klicke auf Massenspektrum öffnen oder ziehe die Datei in das Feld. Zum Üben klickst du auf Koffein ESI [M+H]+.
- Sieh dir die Zeile über dem Diagramm an. Sie zeigt, ob die Daten im Profil- oder Centroid-Modus vorliegen und ob sie Einheits- oder Hochauflösung haben.
- Wähle unter Summenformel, SMILES oder Peptid den Eingabetyp und gib deine Verbindung ein, zum Beispiel C8H10N4O2.
- Wähle das Ion, etwa [M+H]+ für ESI oder M+• (EI) für EI. Lass Muster auf „Automatische Auflösung“, sofern du keine andere Einstellung brauchst.
- Klicke auf Auf Ion zoomen. Vergleiche die roten theoretischen Striche mit deinen Peaks und lies die Spalten Theory % und Found % ab.
- Tippe auf den gemessenen Peak oder seine Zeile unter Hauptpeaks, um Gemessenes m/z auszufüllen. Lies den ppm-Fehler ab.
- Durchsuche die Tabelle Gängige Addukte nach weiteren vorhandenen Ionen.
- Exportiere mit PNG exportieren oder CSV exportieren.
Was der Viewer kann
| Diagramm | Darstellung Auto, Strich oder Profil, Zoomen, Verschieben, + und −, Ansicht zurücksetzen und Auf Ion zoomen. Ein Schieberegler „Beschriftungen“ legt fest, wie viele Peaks beschriftet werden. |
|---|---|
| Anzeige | Basispeak = 100 %, Isotopen-Overlay, Gespiegelt (Theorie unten) und Neutralverluste lassen sich jeweils ein- und ausschalten. |
| Rechner | Summenformel, SMILES oder Peptid im Einbuchstabencode. Liefert monoisotopische Masse, mittlere (molare) Masse, exaktes m/z des gewählten Ions und häufigstes m/z. |
| Ionen | Positive und negative Addukte, darunter [M+H]+, [M+Na]+, [M+K]+, [M+NH4]+, [M+2H]2+, [2M+H]+, [M−H]−, [M+Cl]− und [M+HCOO]−. |
| Muster | Automatische Auflösung, Einheitsauflösung (nominal), Hoch (0,01 Da) oder Feinstruktur. Eine Halogenprüfung weist auf Cl- und Br-Muster hin. |
| Prüfungen | ppm- und mDa-Fehler, eine Tabelle gängiger Addukte mit gefundenen Peaks und Beschriftungen der Neutralverluste zwischen Hauptpeaks. |
| Export | PNG des Diagramms und CSV der Daten. Profildaten erhalten zusätzlich eine Centroid-Liste. |
Einsatz in Unterricht und Labor
- Halogenmuster unterrichten: Lade Chlorbenzol EI und Dibrombenzol EI. Die Lernenden sehen die 3:1- und 1:2:1-Cluster neben der Theorie.
- Charakterisierungsdaten: Prüfe gefundenes und berechnetes m/z einer neuen Verbindung, bevor du sie beschreibst. Das Tool wertet einen Fehler innerhalb von 5 ppm bei hochaufgelösten Daten als gute Übereinstimmung.
- Peptide: Lade Peptid ESI, gib die Sequenz im Einbuchstabencode ein und wähle [M+2H]2+ oder [M+3H]3+, um die Ladungszustände abzugleichen.
- Fragmente deuten: Nutze die Beschriftungen der Neutralverluste, um zu besprechen, welche Gruppen bei EI abgespalten werden. Zum Vergleich mit einem erwarteten Muster kannst du mit dem Spectroscopy-Plugin ein EI-Massenspektrum aus deiner Zeichnung vorhersagen – betrachte es als grobe Schätzung.
Tipps und Grenzen
- Gib die neutrale Summenformel ein und lass das Ion-Menü Atome hinzufügen oder entfernen. Gib die Ionenformel nicht selbst ein.
- Bei mzML und mzXML wird nur das erste Spektrum angezeigt. Exportiere den gewünschten Scan, wenn es nicht der erste ist.
- Bei Einheitsauflösung können verschiedene Verluste dieselbe Nominalmasse haben. CO und C2H4 ergeben beide eine Differenz von 28, daher werden eventuell beide aufgeführt.
- Der SMILES-Leser deckt gängige organische SMILES ab. Schlägt einer fehl, gib stattdessen die Summenformel ein.
- Eine gute Isotopenübereinstimmung stützt eine Summenformel, beweist aber keine Struktur. Nutze zusätzlich NMR und IR.
Neu bei Massenspektren? Unser Leitfaden Massenspektren lesen erklärt Molekülionen, Fragmente und Isotopenpeaks.
Fragen und Antworten
Kann ich den Viewer ohne Spektrumdatei nutzen?
Ja. Gib eine Summenformel, SMILES oder ein Peptid in das Rechnerfeld ein und wähle ein Ion. Du erhältst monoisotopische Masse, mittlere Masse, exaktes m/z und das Isotopenmuster, ohne Daten zu öffnen.
Warum ist das Molekülion in meinem EI-Spektrum klein oder fehlt ganz?
Elektronenstoßionisation bei 70 eV hinterlässt im Ion viel überschüssige Energie, sodass viele Molekülionen zerfallen, bevor sie den Detektor erreichen. Alkohole und verzweigte Verbindungen sind typische Beispiele. Eine sanftere Methode wie ESI oder CI zeigt meist das intakte Molekül.
Warum ist der höchste Peak in meinem Cluster nicht das monoisotopische Ion?
Jedes Kohlenstoffatom ist mit etwa 1,1 % Wahrscheinlichkeit ein 13C. Bei großen Molekülen wie Peptiden können die Ionen mit einem oder mehreren 13C-Atomen häufiger sein als das reine 12C-Ion. Der Rechner zeigt sowohl das exakte m/z als auch das häufigste m/z.
Warum meldet das Tool, dass ein ppm-Fehler nicht aussagekräftig ist?
Deine Datei enthält Massen mit Einheitsauflösung, etwa ein typisches EI-Spektrum aus einem Quadrupol. Die m/z-Werte sind ganze Zahlen oder liegen nahe daran, daher sagt ein ppm-Fehler nichts aus. Für ppm-Prüfungen brauchst du hochaufgelöste Daten.