IR-Spektren im Browser auswerten und vergleichen
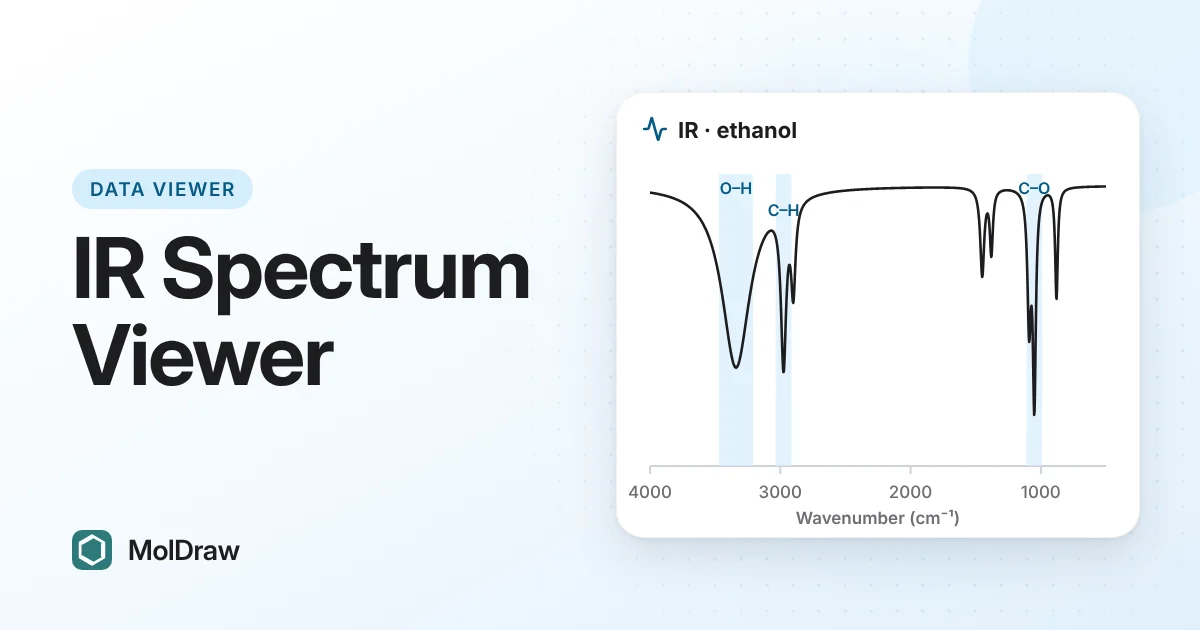
Kurzantwort: Öffne den kostenlosen IR-Viewer von MolDraw und ziehe eine JCAMP-DX-, CSV/TXT- oder SPC-Infrarotdatei hinein. Wechsle zwischen %T und Absorbanz, korrigiere eine schräge Basislinie, finde Peaks und lies für jeden die wahrscheinliche funktionelle Gruppe ab. Du kannst ein zweites Spektrum überlagern und PNG oder CSV exportieren. Die Datei wird in deinem Browser gelesen und nicht hochgeladen.
IR-Viewer hier ausprobieren
Warum einen IR-Viewer im Browser nutzen?
IR ist im organischen Labor oft die schnellste Kontrolle. Hat sich der Ester gebildet? Ist der Ausgangsalkohol verschwunden? Die Antwort steckt in wenigen Banden, aber das Spektrum kommt meist als Datei aus der FTIR-Software, und die gibt es nur auf dem Gerätecomputer.
Mit einem Viewer im Browser öffnest du diese Datei überall, findest die Peaks und siehst, zu welchen Gruppen sie passen. Du kannst auch zwei Spektren in ein Diagramm legen, um zu sehen, was sich während einer Reaktion verändert hat.
Was ein IR-Spektrum verrät
Bindungen absorbieren Infrarotlicht bei Frequenzen, die von der Bindungsstärke und der Atommasse abhängen. Die x-Achse ist die Wellenzahl in cm−1, aufgetragen von hoch nach niedrig.
%T und Absorbanz zeigen dieselben Daten. Die Transmission T ist der Anteil des durchgelassenen Lichts. Die Absorbanz ist A = −log10(T). Bei %T zeigen die Banden nach unten, bei Absorbanz nach oben, und die Bandenhöhe skaliert mit der Konzentration (Lambert-Beer-Gesetz). Deshalb ist die Absorbanz die bessere Wahl zum Vergleich von Intensitäten.
Wichtige Bereiche, die du zuerst lernen solltest:
- O–H: eine breite Bande bei etwa 3200–3550 cm−1 in Alkoholen. Carbonsäuren zeigen eine sehr breite O–H-Bande von etwa 3300 bis hinunter zu 2500 cm−1.
- C–H: knapp unter 3000 cm−1 für sp3-Kohlenstoffatome, knapp über 3000 cm−1 für Alken- und aromatische C–H.
- C≡N und C≡C: bei etwa 2100–2260 cm−1, wo sonst kaum etwas erscheint.
- C=O: eine starke Bande bei etwa 1650–1800 cm−1. Ester liegen bei etwa 1735–1750, Ketone bei etwa 1715 und Amide tiefer, bei etwa 1650–1690.
- C–O: starke Banden bei etwa 1000–1300 cm−1 in Alkoholen, Ethern und Estern.
Unterhalb von etwa 1500 cm−1 liegt der Fingerprint-Bereich. Er ist für jede Verbindung einzigartig, aber Bande für Bande schwer zuzuordnen.
Bindungen, die das Dipolmoment kaum ändern, wie die C=C-Bindung eines symmetrischen Alkens, geben schwache oder gar keine IR-Banden. Im Raman-Spektrum sind sie oft stark; fehlt hier also eine erwartete Bande, bereinige und werte ein Raman-Spektrum derselben Probe aus.
Welche Dateien geöffnet werden
| JCAMP-DX | .jdx-, .dx- oder .jcamp-Dateien, auch mit komprimierten Daten. |
|---|---|
| CSV oder TXT | Zwei Spalten: Wellenzahl und Intensität. |
| SPC | Thermo/Galactic-SPC im gängigen neuen Format. SPC-Dateien im alten Format und mit mehreren x-Achsen werden nicht unterstützt; speichere sie als JCAMP-DX oder CSV. |
Der Viewer erkennt, ob deine y-Werte %T, Transmission (0–1) oder Absorbanz sind. Eine x-Achse in Mikrometern wird in cm−1 umgerechnet.
So arbeitest du ein Spektrum durch
- Klicke auf IR-Datei öffnen oder ziehe die Datei in das Feld. Zum Üben klicke auf Ethanol oder Benzoesäure.
- Wähle %T oder Absorbanz für die y-Achse.
- Ist der Untergrund schräg oder gekrümmt, aktiviere Basislinienkorrektur. Das Diagramm wird dann als basislinienkorrigiert gekennzeichnet.
- Verschiebe den Regler Schwellenwert, bis die echten Banden erfasst werden und das Rauschen nicht, und klicke dann auf Peaks finden. Mit Peak hinzufügen ergänzt du eine schwache Bande von Hand.
- Lies die Peaktabelle. Jede Zeile nennt Wellenzahl, Intensität, beste Zuordnung mit üblichem Bereich und Begründung sowie weitere Möglichkeiten. Tippe auf eine Zeile, um ihre Bande im Diagramm zu schattieren.
- Zum Vergleichen klicke auf 2. Datei öffnen oder wähle aus oder ein Beispiel…. Mit Tauschen machst du die zweite Kurve zur Hauptkurve.
- Exportiere mit PNG exportieren, CSV exportieren oder Peakliste als CSV.
Was der Viewer kann
| y-Achse | %T oder Absorbanz, umgerechnet mit A = −log10(T). |
|---|---|
| Basislinie | Rubber-Band-Basislinie, in Absorbanz angepasst und abgezogen. |
| Peaks | Automatische Peaksuche mit Schwellenwert, Peak hinzufügen per Tippen und Intensität markiert als s, m oder w. |
| Gruppen | Beste Zuordnung und weitere Möglichkeiten für jeden Peak aus derselben Korrelationstabelle wie die IR-Spektroskopie-Tabelle. Zuordnungen, die eine Prüfung gegen das gesamte Spektrum nicht bestehen, werden als möglich markiert. Eine Zusammenfassung listet die Gruppen auf, die vorhanden zu sein scheinen. |
| Vergleichen | Eine zweite Datei oder ein Beispiel in anderer Farbe überlagern, Tauschen oder 2. entfernen. |
| Export | PNG des Diagramms, CSV der Daten im aktuellen y-Modus und eine Peakliste als CSV mit Zuordnungen. |
Einsatz in Unterricht und Labor
- Praktikum: Nach einer Veresterung öffnen Studierende ihr Produkt und prüfen auf eine Ester-C=O-Bande bei etwa 1740 cm−1 und eine starke C–O-Bande. Das Beispiel Ethylacetat zeigt, worauf zu achten ist.
- Reaktionskontrolle: Überlagere Produkt und Ausgangsstoff. Eine verschwundene O–H-Bande oder eine neue C=O-Bande ist in einem Diagramm leicht zu erkennen.
- Gruppenfrequenzen unterrichten: Lade nacheinander Ethanol, Aceton und Benzoesäure, um einen Alkohol, ein Keton und eine Carbonsäure zu vergleichen.
- Berichte: Exportiere ein PNG und die Peakliste als CSV für eine Ergebnistabelle.
Tipps und Grenzen
- Gruppenhinweise sind ein Ausgangspunkt, keine Zuordnung. Prüfe jeden gegen die erwartete Struktur.
- Ein niedriger Schwellenwert erfasst Rauschen und Wasserdampfbanden. Erhöhe ihn und ergänze schwache Banden, denen du traust, von Hand.
- Die Basislinienkorrektur verändert Bandenhöhen. Gib das an, wenn du ein korrigiertes Spektrum zeigst.
- Bei SPC-Dateien mit mehreren Unterdateien wird nur die erste gelesen.
- IR allein beweist selten eine Struktur. Nutze es zusammen mit NMR- und Massenspektren.
Neu bei IR? Unser Leitfaden IR-Spektren auswerten geht jeden Bereich mit Beispielen durch.
Fragen und Antworten
Sollte ich im Bericht %T oder Absorbanz zeigen?
Beides ist üblich. In der organischen Chemie nutzt man oft %T mit nach unten zeigenden Peaks. Absorbanz eignet sich besser zum Vergleich von Bandenhöhen, weil sie mit der Konzentration skaliert. Beschrifte die Achse, damit Leser wissen, was du verwendet hast.
Sagt mir der Viewer, um welche Verbindung es sich handelt?
Nein. Er schlägt für jeden Peak eine funktionelle Gruppe vor und prüft diese Gruppen gegen das restliche Spektrum. Verbindungen benennt er nicht. Zur Strukturaufklärung nutzt du NMR- und Massenspektren.
Warum ist der Bereich unter 1500 cm-1 schwer zuzuordnen?
Dieser Fingerprint-Bereich enthält viele sich überlagernde Deformations- und Gerüstschwingungen. Er ist sehr nützlich, um eine Probe mit einer bekannten Referenz abzugleichen, aber einzelne Banden dort beweisen selten allein eine funktionelle Gruppe.
Wie zeige ich, dass eine Reaktion funktioniert hat?
Öffne das Produkt als Hauptspektrum und den Ausgangsstoff als zweite Datei zum Vergleich. Achte auf Banden, die erscheinen oder verschwinden, etwa eine neue C=O-Streckschwingung bei etwa 1700 cm-1, nachdem ein Alkohol zum Keton oxidiert wurde.