Tanimoto-Ähnlichkeit und SMARTS-Substruktursuche erklärt, mit kostenlosem Tool
Kurz gesagt: Die Tanimoto-Ähnlichkeit vergleicht die Fingerprints zweier Moleküle: T = c / (a + b − c), wobei a und b die in jedem Molekül gesetzten Bits und c die in beiden gesetzten Bits sind. Sie reicht von 0 bis 1. Öffne das Tool Molekülähnlichkeit und Substruktursuche, gib zwei SMILES ein und klicke auf Vergleichen. Aspirin und Salicylsäure erreichen 0,554 (mäßig ähnlich). Für die Mustersuche nutzt du SMARTS wie [CX3](=O)[OX2H1] für eine Carbonsäure.
Die wichtigsten Begriffe in je einer Zeile
| Fingerprint | Eine Liste von Bits. Jedes Bit ist gesetzt (1), wenn das Molekül ein bestimmtes Strukturfragment enthält. |
|---|---|
| Tanimoto-Koeffizient | c / (a + b − c). Gemeinsame Bits geteilt durch alle Bits, die in mindestens einem Molekül gesetzt sind. Bereich 0 bis 1. |
| Dice-Koeffizient | 2c / (a + b). Gewichtet gemeinsame Bits doppelt. Immer mindestens so hoch wie Tanimoto. |
| Substruktur | Eine Gruppe verbundener Atome und Bindungen in einem größeren Molekül, etwa ein Benzolring oder eine COOH-Gruppe. |
| SMARTS | Eine auf SMILES basierende Mustersprache, die Substrukturen mit Bedingungen an Atome und Bindungen beschreibt. |
| Gemeinsame Substruktur | Die größte Menge verbundener Atome und Bindungen, die in beiden Molekülen vorkommt. |
So funktionieren molekulare Fingerprints
Ein Computer kann zwei Zeichnungen nicht direkt vergleichen, daher wird jedes Molekül in einen Fingerprint umgewandelt. Es gibt drei gängige Arten:
- Fragmentwörterbuch-Fingerprints haben ein Bit pro vordefiniertem Fragment, etwa ein Carbonyl neben einem Sauerstoff. MACCS-Keys (166 Bits) funktionieren so.
- Pfad-Fingerprints bilden jeden linearen Atompfad bis zu einer festgelegten Länge per Hash auf ein Bit ab.
- Zirkuläre Fingerprints (ECFP, Morgan) bilden die Umgebung jedes Atoms bis zu einem Radius von 2 oder 3 Bindungen per Hash ab.
Das MolDraw-Tool verwendet einen 512-Bit-Fragmentwörterbuch-Fingerprint, denselben wie das Plugin Compare molecules. Aspirin setzt 74 der 512 Bits, Salicylsäure 41. Größere Moleküle setzen meist mehr Bits.
Fingerprints erfassen, welche Atome miteinander verbunden sind. Sie erfassen weder Keile noch 3D-Form. Deshalb erreichen L-Alanin und D-Alanin 1,000.
Die Tanimoto-Formel mit durchgerechnetem Beispiel
Sei a die Zahl der gesetzten Bits in Molekül A, b in Molekül B und c in beiden.
- Tanimoto: T = c / (a + b − c)
- Dice: D = 2c / (a + b) = 2T / (1 + T)
Durchgerechnetes Beispiel, Aspirin vs. Salicylsäure:
- Aspirin, CC(=O)Oc1ccccc1C(=O)O: a = 74 Bits.
- Salicylsäure, OC(=O)c1ccccc1O: b = 41 Bits.
- In beiden gesetzte Bits: c = 41. Jedes Bit der Salicylsäure ist auch in Aspirin gesetzt.
- Vereinigung = a + b − c = 74 + 41 − 41 = 74.
- T = 41 / 74 = 0,554. D = 82 / 115 = 0,713.
Salicylsäure ist eine Substruktur von Aspirin, und doch ist der Wert nur mäßig. Die 33 zusätzlichen Bits aus dem Acetylester von Aspirin zählen dagegen. Tanimoto bestraft Größenunterschiede, was nützlich ist, wenn du enge Analoga gleicher Größe suchst.
Tanimoto ist symmetrisch: A gegen B ergibt denselben Wert wie B gegen A. Identische Fingerprints ergeben genau 1.
Was ein Tanimoto-Wert bedeutet
| 0,85 bis 1,00 | Sehr ähnlich. Enge Analoga oder bei 1,00 dasselbe Molekül. |
|---|---|
| 0,70 bis 0,85 | Ähnlich. Gemeinsames Grundgerüst mit ein oder zwei anderen Gruppen. |
| 0,50 bis 0,70 | Mäßig ähnlich. Einige gemeinsame Fragmente, anderes Grundgerüst oder andere Substituenten. |
| 0,30 bis 0,50 | Schwach ähnlich. Nur ein Ring oder eine funktionelle Gruppe gemeinsam. |
| Unter 0,30 | Unähnlich. |
Diese Grenzwerte passen zum hier verwendeten 512-Bit-Fragment-Fingerprint. Mit einem zirkulären Fingerprint wie ECFP4 fallen die Werte für dasselbe Paar oft niedriger aus, und 0,4 kann bereits eine verwandte Verbindung bedeuten. Mische nie Werte aus zwei Fingerprints in einer Tabelle.
SMARTS-Grundlagen für die Substruktursuche
Ein einfacher SMILES ist bereits eine Abfrage: c1ccccc1 findet jeden Benzolring. Eckige Klammern fügen einem Atom Bedingungen hinzu.
#7 | Ordnungszahl 7: jeder Stickstoff, aromatisch oder nicht. |
|---|---|
c / C | Aromatischer Kohlenstoff / aliphatischer Kohlenstoff. |
H1, !H0 | Genau ein Wasserstoff / mindestens ein Wasserstoff. |
X3, D2 | Insgesamt drei Verknüpfungen (H eingeschlossen) / zwei Schweratom-Nachbarn. |
R, R0, r5 | Im Ring / nicht im Ring / in einem fünfgliedrigen Ring. |
, ; ! | Oder / und / nicht. [F,Cl,Br,I] ist jedes Halogen. |
- = # : ~ | Einfach-, Doppel-, Dreifach-, aromatische und beliebige Bindung. |
Häufige Muster:
- Carbonsäure:
[CX3](=O)[OX2H1] - Ester:
[#6][CX3](=O)[OX2][#6] - Primäres Alkylamin:
[NX3;H2][CX4] - Aromatisches Halogenid:
c[F,Cl,Br,I] - H-Brücken-Donor nach Lipinski:
[#7,#8;!H0]. H-Brücken-Akzeptor nach Lipinski:[#7,#8]
Das Tool unterstützt rekursive SMARTS mit $( ) und durch Punkte getrennte Abfragen noch nicht. Formuliere solche Bedingungen mit Nachbaratomen um.
So nutzt du das MolDraw-Tool für Ähnlichkeit und Substrukturen
- Öffne die Seite Molekülähnlichkeit und Substruktursuche. Der Tab Ähnlichkeit ist geöffnet.
- Gib SMILES in Molekül A (SMILES) und Molekül B (SMILES) ein und klicke auf Vergleichen. Um stattdessen zu zeichnen, wähle neben Zeichnung füllt Molekül A oder Molekül B und zeichne im Editor. Zum Ausprobieren klickst du auf ein Beispiel wie Morphin vs. Codein.
- Lies die Tanimoto- und Dice-Werte, die Bewertung und den farbigen Balken ab. Die Tabelle zeigt a, b und c, sodass du die Rechnung prüfen kannst. Schattierte Atome bilden die größte gemeinsame Substruktur.
- Um viele Moleküle zu ranken, füge unter Liste gegen Molekül A ranken einen SMILES pro Zeile ein (ein Name nach dem SMILES ist optional) und klicke auf Liste ranken. Speichere die Tabelle mit Download CSV.
- Für die Mustersuche öffnest du Substruktursuche. Gib eine Abfrage ein oder klicke auf eine Schaltfläche im Spickzettel, füge deine Zielmoleküle ein und klicke auf Suche. Setze ein Häkchen bei Nur passende Moleküle anzeigen, um den Rest auszublenden.
Rechenbeispiele
Beispiel 1: Paracetamol vs. Phenacetin
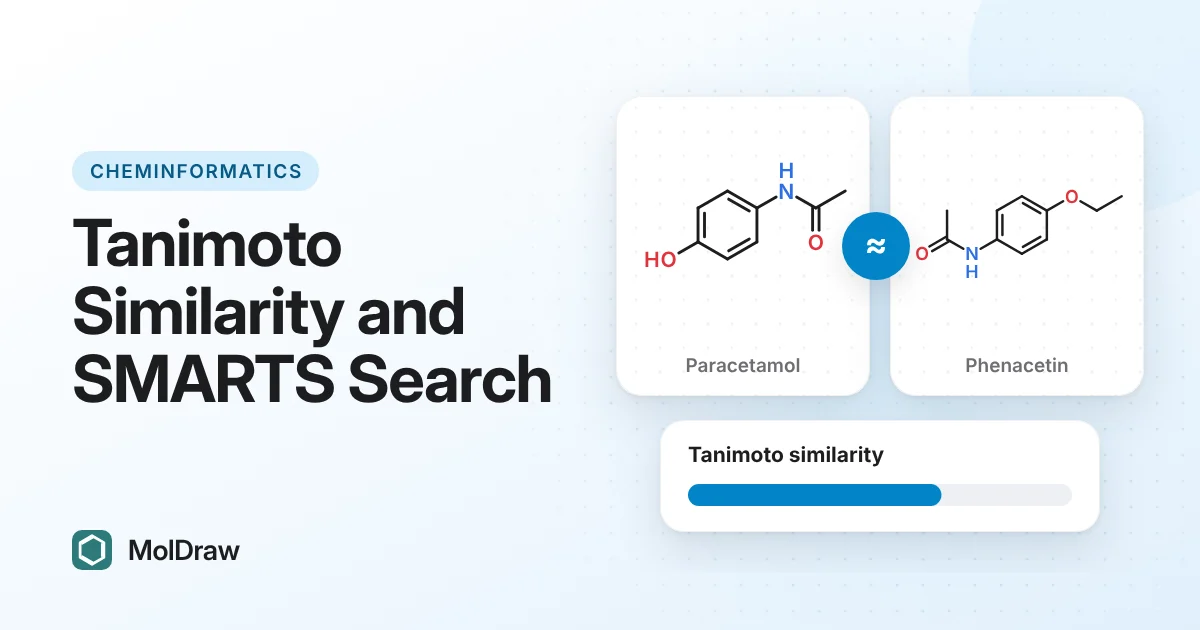
Phenacetin (CCOc1ccc(NC(C)=O)cc1) hat eine Ethoxygruppe, wo Paracetamol OH hat. Tanimoto = 0,846, Dice = 0,917. Bewertung: ähnlich, knapp unter der Grenze zu sehr ähnlich. Das gemeinsame Grundgerüst ist die gesamte Acetanilid-Einheit.
Beispiel 2: NSAR gegen Ibuprofen ranken
Klicke auf Beispiel: NSAR vs. Ibuprofen. Naproxen liegt vorn (0,711), dann Ketoprofen (0,691) und Flurbiprofen (0,681). Alle drei sind 2-Arylpropionsäuren. Diclofenac erreicht 0,336, und Koffein ist mit 0,106 Letzter.
Beispiel 3: Welche Arzneistoffe sind Carbonsäuren?
Abfrage [CX3](=O)[OX2H1] auf die 9 Beispiel-Arzneistoffe: 6 von 9 passen. Paracetamol, Celecoxib und Koffein nicht. Jede Säuregruppe ist in der Zeichnung schattiert.
Beispiel 4: Lipinski-Donoren in Paracetamol
Die Abfrage [#7,#8;!H0] auf CC(=O)Nc1ccc(O)cc1 ergibt 2 Treffer: das Amid-N–H und das Phenol-O–H. Die Akzeptorabfrage [#7,#8] ergibt 3: N, den C=O-Sauerstoff und den OH-Sauerstoff.
Beispiel 5: Enantiomere
L-Alanin vs. D-Alanin ergibt Tanimoto 1,000. Das Tool fügt den Hinweis hinzu, dass sich die beiden nur in der Stereochemie unterscheiden.
Übersichtstabelle
| Aspirin vs. Salicylsäure | T = 0,554, D = 0,713, mäßig ähnlich |
|---|---|
| Paracetamol vs. Phenacetin | T = 0,846, ähnlich |
| Morphin vs. Codein | T = 0,944, sehr ähnlich |
| Ibuprofen vs. Naproxen | T = 0,711, ähnlich |
| Benzol vs. Cyclohexan | T = 0,000, unähnlich |
| SMARTS für Carbonsäuren | [CX3](=O)[OX2H1] |
| SMARTS für Donoren und Akzeptoren | [#7,#8;!H0] und [#7,#8] |
Häufige Fehler
- Werte aus verschiedenen Fingerprints vergleichen. Eine 0,6 bei einem Fingerprint ist keine 0,6 bei einem anderen.
- Erwarten, dass sich Stereoisomere unterscheiden. 2D-Fingerprints ignorieren die Stereochemie.
- Ähnlichkeit als Wirkung lesen. Ein einziges geändertes Atom kann einen Wirkstoff unwirksam machen.
- Wasserstoffe in einer Abfrage weglassen.
C(=O)Otrifft auch Ester. Verwende[OX2H1]für eine Säure-OH-Gruppe. - c und C verwechseln.
C1CCCCC1ist Cyclohexan und trifft kein Benzol. - Salze und Ladungen vergessen. Ein Carboxylat
[O-]passt nicht zu einer OH-Abfrage.
Fragen und Antworten
Was ist ein guter Tanimoto-Wert?
Beim 512-Bit-Fragment-Fingerprint des MolDraw-Tools bedeutet 0,85 oder mehr sehr ähnlich, 0,70 bis 0,85 ähnlich, 0,50 bis 0,70 mäßig ähnlich, 0,30 bis 0,50 schwach ähnlich und unter 0,30 unähnlich. Die Grenzwerte ändern sich mit dem Fingerprint, vergleiche also nur Werte aus derselben Methode.
Wie berechnet man den Tanimoto-Koeffizienten?
Zähle die gesetzten Bits in Molekül A (a), in Molekül B (b) und in beiden (c). Tanimoto = c / (a + b − c). Für Aspirin (a = 74) und Salicylsäure (b = 41) mit c = 41 gilt Tanimoto = 41 / 74 = 0,554.
Ist die Tanimoto-Ähnlichkeit dasselbe wie die Dice-Ähnlichkeit?
Nein. Beide nutzen dieselben Zählungen, aber Dice = 2c / (a + b). Dice ist immer gleich groß oder größer als Tanimoto, und beide hängen über Dice = 2T / (1 + T) zusammen. Ein Tanimoto von 0,554 entspricht einem Dice von 0,713.
Warum liefert das Tool 1,000 für zwei verschiedene Moleküle?
Der Fingerprint speichert die Konnektivität, nicht die 3D-Form. Enantiomere, Diastereomere und E/Z-Isomere haben dieselben Fragmente und erhalten daher 1,000. Das Tool zeigt einen Hinweis, wenn sich zwei Eingaben nur in der Stereochemie unterscheiden.
Was ist der Unterschied zwischen SMILES und SMARTS?
SMILES beschreibt ein Molekül. SMARTS beschreibt ein Muster, das viele Moleküle enthalten können. Jeder SMILES ist ein gültiger SMARTS, aber SMARTS ergänzt Bedingungen wie H1 (ein Wasserstoff), X3 (drei Verknüpfungen), R (im Ring) und Logik mit Komma (oder), Semikolon (und) und Ausrufezeichen (nicht).
Wie finde ich alle Carbonsäuren in einer Liste von Molekülen?
Öffne den Tab Substruktursuche, klicke im Spickzettel auf Carbonsäure, um [CX3](=O)[OX2H1] zu laden, füge deine SMILES-Liste ein und klicke auf Suche. Im Beispielsatz mit 9 Arzneistoffen passen 6: Ibuprofen, Naproxen, Ketoprofen, Flurbiprofen, Diclofenac und Aspirin.
Kann ich Wasserstoffbrücken-Donoren mit SMARTS zählen?
Ja. Das Muster [#7,#8;!H0] trifft jeden Stickstoff oder Sauerstoff mit mindestens einem Wasserstoff – das ist die Donorzahl nach Lipinski. Paracetamol ergibt 2 Treffer, das Akzeptormuster [#7,#8] ergibt 3.
Bedeutet hohe Ähnlichkeit, dass zwei Moleküle dieselbe Wirkung haben?
Nicht immer. Ähnliche Moleküle haben oft eine ähnliche Wirkung, deshalb nutzt man die Ähnlichkeitssuche, um Analoga zu finden. Aber eine einzige Änderung, etwa eine Methylgruppe oder ein Stereozentrum, kann die Wirkung aufheben. Betrachte den Wert als Orientierung, nicht als Beweis.