Podobieństwo Tanimoto i wyszukiwanie podstruktur SMARTS – wyjaśnienie z darmowym narzędziem
Krótka odpowiedź: podobieństwo Tanimoto porównuje odciski molekularne dwóch cząsteczek: T = c / (a + b − c), gdzie a i b to bity ustawione w każdej cząsteczce, a c bity ustawione w obu. Przyjmuje wartości od 0 do 1. Otwórz narzędzie podobieństwo cząsteczek i wyszukiwanie podstruktur, wpisz dwa SMILES i naciśnij Porównaj. Aspiryna i kwas salicylowy dostają 0,554 (umiarkowanie podobne). Do wyszukiwania wzorców używaj SMARTS, np. [CX3](=O)[OX2H1] dla kwasu karboksylowego.
Najważniejsze pojęcia w jednym zdaniu
| Odcisk molekularny | Lista bitów. Każdy bit jest włączony (1), gdy cząsteczka zawiera określony fragment strukturalny. |
|---|---|
| Współczynnik Tanimoto | c / (a + b − c). Wspólne bity podzielone przez wszystkie bity ustawione w którejkolwiek cząsteczce. Zakres od 0 do 1. |
| Współczynnik Dice | 2c / (a + b). Nadaje wspólnym bitom podwójną wagę. Zawsze co najmniej tak wysoki jak Tanimoto. |
| Podstruktura | Grupa połączonych atomów i wiązań wewnątrz większej cząsteczki, np. pierścień benzenowy lub grupa COOH. |
| SMARTS | Język wzorców oparty na SMILES, służący do opisywania podstruktur z warunkami nakładanymi na atomy i wiązania. |
| Wspólna podstruktura | Największy zbiór połączonych atomów i wiązań występujący w obu cząsteczkach. |
Jak działają odciski molekularne
Komputer nie potrafi bezpośrednio porównać dwóch rysunków, więc każda cząsteczka jest zamieniana na odcisk molekularny. Są trzy popularne rodzaje:
- Odciski słownikowe fragmentów mają jeden bit na każdy zdefiniowany fragment, np. grupę karbonylową obok atomu tlenu. Tak działają klucze MACCS (166 bitów).
- Odciski ścieżkowe haszują każdą liniową ścieżkę atomów do określonej długości do bitu.
- Odciski kołowe (ECFP, Morgan) haszują otoczenie każdego atomu w promieniu 2 lub 3 wiązań.
Narzędzie MolDraw używa 512-bitowego odcisku słownikowego fragmentów, tego samego co wtyczka Compare molecules. Aspiryna ustawia 74 z 512 bitów. Kwas salicylowy ustawia 41. Większe cząsteczki zwykle ustawiają więcej bitów.
Odciski zapisują, które atomy są związane z którymi. Nie zapisują klinów ani kształtu 3D. Dlatego L-alanina i D-alanina dostają wynik 1,000.
Wzór Tanimoto z rozwiązanym przykładem
Niech a będzie liczbą włączonych bitów w cząsteczce A, b w cząsteczce B, a c w obu.
- Tanimoto: T = c / (a + b − c)
- Dice: D = 2c / (a + b) = 2T / (1 + T)
Rozwiązany przykład, aspiryna a kwas salicylowy:
- Aspiryna, CC(=O)Oc1ccccc1C(=O)O: a = 74 bity.
- Kwas salicylowy, OC(=O)c1ccccc1O: b = 41 bitów.
- Bity włączone w obu: c = 41. Każdy bit kwasu salicylowego występuje też w aspirynie.
- Suma zbiorów = a + b − c = 74 + 41 − 41 = 74.
- T = 41 / 74 = 0,554. D = 82 / 115 = 0,713.
Kwas salicylowy jest podstrukturą aspiryny, a mimo to wynik jest tylko umiarkowany. 33 dodatkowe bity z estru acetylowego aspiryny działają na jego niekorzyść. Tanimoto karze różnice wielkości, co przydaje się, gdy szukasz bliskich analogów tej samej wielkości.
Tanimoto jest symetryczny: A względem B daje tę samą wartość co B względem A. Identyczne odciski dają dokładnie 1.
Co oznacza wynik Tanimoto
| 0,85 do 1,00 | Bardzo podobne. Bliskie analogi lub ta sama cząsteczka przy 1,00. |
|---|---|
| 0,70 do 0,85 | Podobne. Wspólny rdzeń z jedną lub dwiema różnymi grupami. |
| 0,50 do 0,70 | Umiarkowanie podobne. Niektóre wspólne fragmenty, inny szkielet lub podstawniki. |
| 0,30 do 0,50 | Słabo podobne. Wspólny tylko pierścień lub grupa funkcyjna. |
| Poniżej 0,30 | Niepodobne. |
Te progi pasują do używanego tu 512-bitowego odcisku fragmentowego. Przy odcisku kołowym, takim jak ECFP4, wyniki dla tej samej pary są często niższe, a 0,4 może już oznaczać związek pokrewny. Nigdy nie mieszaj wyników z dwóch odcisków w jednej tabeli.
Podstawy SMARTS do wyszukiwania podstruktur
Zwykły SMILES jest już zapytaniem: c1ccccc1 znajduje każdy pierścień benzenowy. Nawiasy kwadratowe dodają warunki do jednego atomu.
#7 | Liczba atomowa 7: dowolny atom azotu, aromatyczny lub nie. |
|---|---|
c / C | Węgiel aromatyczny / węgiel alifatyczny. |
H1, !H0 | Dokładnie jeden wodór / co najmniej jeden wodór. |
X3, D2 | Łącznie trzy połączenia (z H) / dwóch sąsiadów będących atomami ciężkimi. |
R, R0, r5 | W pierścieniu / nie w pierścieniu / w pierścieniu 5-członowym. |
, ; ! | Lub / i / nie. [F,Cl,Br,I] to dowolny fluorowiec. |
- = # : ~ | Wiązanie pojedyncze, podwójne, potrójne, aromatyczne i dowolne. |
Popularne wzorce:
- Kwas karboksylowy:
[CX3](=O)[OX2H1] - Ester:
[#6][CX3](=O)[OX2][#6] - Pierwszorzędowa amina alkilowa:
[NX3;H2][CX4] - Halogenek aromatyczny:
c[F,Cl,Br,I] - Donor wiązania wodorowego wg Lipinskiego:
[#7,#8;!H0]. Akceptor wiązania wodorowego wg Lipinskiego:[#7,#8]
Narzędzie nie obsługuje jeszcze rekurencyjnych SMARTS zapisanych za pomocą $( ) ani zapytań rozdzielonych kropkami. Przepisz takie warunki z użyciem atomów sąsiednich.
Jak używać narzędzia MolDraw do podobieństwa i podstruktur
- Otwórz stronę podobieństwo cząsteczek i wyszukiwanie podstruktur. Otwarta jest karta Podobieństwo.
- Wpisz SMILES w polach Cząsteczka A (SMILES) i Cząsteczka B (SMILES) i naciśnij Porównaj. Aby zamiast tego rysować, wybierz Cząsteczka A lub Cząsteczka B obok Rysunek wypełnia i rysuj w edytorze. Naciśnij przykład, np. Morfina a kodeina, aby wypróbować.
- Odczytaj wyniki Tanimoto i Dice, ocenę i kolorowy pasek. Tabela pokazuje a, b i c, więc możesz sprawdzić obliczenia. Zacieniowane atomy to największa wspólna podstruktura.
- Aby uszeregować wiele cząsteczek, wklej po jednym SMILES w wierszu (nazwa po SMILES jest opcjonalna) w polu Uszereguj listę względem cząsteczki A i naciśnij Uszereguj listę. Zapisz tabelę przyciskiem Pobierz CSV.
- Aby wyszukiwać wzorce, otwórz Wyszukiwanie podstruktur. Wpisz zapytanie lub naciśnij przycisk ze ściągi, wklej cząsteczki docelowe i naciśnij Szukaj. Zaznacz Pokaż tylko pasujące cząsteczki, aby ukryć pozostałe.
Rozwiązane przykłady
Przykład 1: paracetamol a fenacetyna
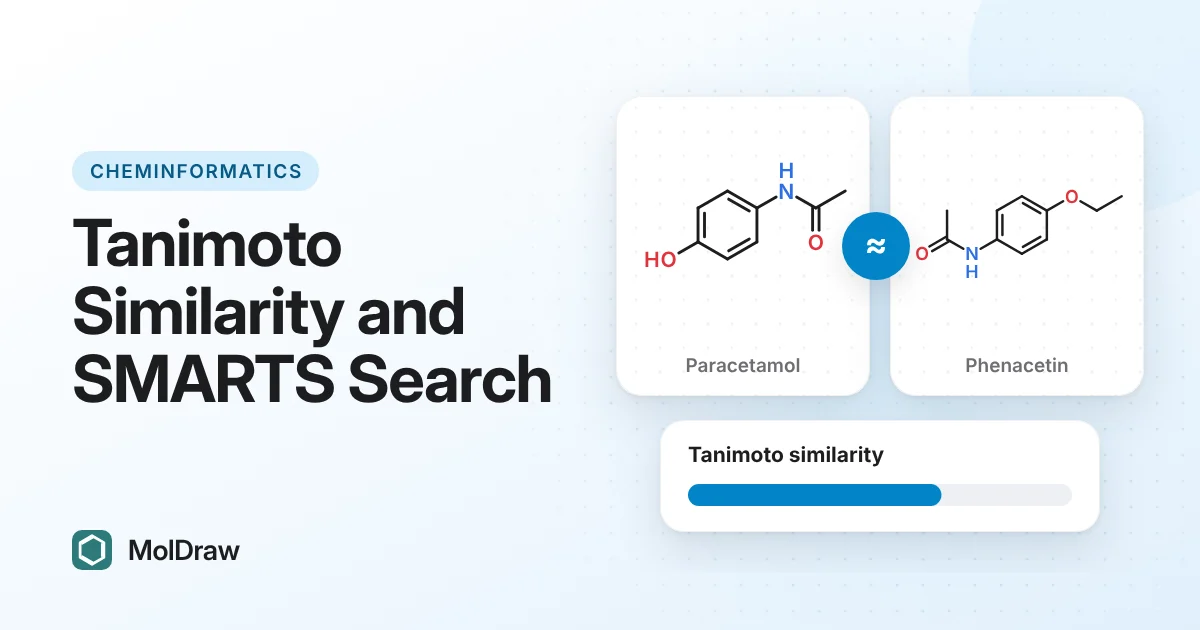
Fenacetyna (CCOc1ccc(NC(C)=O)cc1) ma grupę etoksylową tam, gdzie paracetamol ma OH. Tanimoto = 0,846, Dice = 0,917. Ocena: podobne, tuż poniżej progu bardzo podobnych. Wspólnym rdzeniem jest cały fragment acetanilidu.
Przykład 2: szeregowanie NLPZ względem ibuprofenu
Naciśnij Przykład: NLPZ a ibuprofen. Na pierwszym miejscu jest naproksen (0,711), potem ketoprofen (0,691) i flurbiprofen (0,681). Wszystkie trzy to kwasy 2-arylopropionowe. Diklofenak dostaje 0,336, a kofeina jest ostatnia z wynikiem 0,106.
Przykład 3: które leki są kwasami karboksylowymi?
Zapytanie [CX3](=O)[OX2H1] dla 9 przykładowych leków: pasuje 6 z 9. Paracetamol, celekoksyb i kofeina nie pasują. Każda grupa kwasowa jest zacieniowana na rysunku.
Przykład 4: donory wg Lipinskiego w paracetamolu
Zapytanie [#7,#8;!H0] dla CC(=O)Nc1ccc(O)cc1 daje 2 dopasowania: N–H amidu i O–H fenolu. Zapytanie akceptorów [#7,#8] daje 3: N, tlen C=O i tlen OH.
Przykład 5: enancjomery
L-alanina a D-alanina daje Tanimoto 1,000. Narzędzie dodaje uwagę, że obie różnią się tylko stereochemią.
Tabela podsumowująca
| Aspiryna a kwas salicylowy | T = 0,554, D = 0,713, umiarkowanie podobne |
|---|---|
| Paracetamol a fenacetyna | T = 0,846, podobne |
| Morfina a kodeina | T = 0,944, bardzo podobne |
| Ibuprofen a naproksen | T = 0,711, podobne |
| Benzen a cykloheksan | T = 0,000, niepodobne |
| SMARTS kwasu karboksylowego | [CX3](=O)[OX2H1] |
| SMARTS donorów i akceptorów | [#7,#8;!H0] i [#7,#8] |
Częste błędy
- Porównywanie wyników z różnych odcisków. 0,6 w jednym odcisku to nie 0,6 w innym.
- Oczekiwanie, że stereoizomery będą się różnić. Odciski 2D ignorują stereochemię.
- Utożsamianie podobieństwa z aktywnością. Jeden zmieniony atom może wyłączyć działanie leku.
- Pomijanie atomów wodoru w zapytaniu.
C(=O)Odopasowuje też estry. Dla grupy OH kwasu użyj[OX2H1]. - Mylenie c i C.
C1CCCCC1to cykloheksan i nie dopasowuje benzenu. - Zapominanie o solach i ładunkach. Karboksylan
[O-]nie pasuje do zapytania OH.
Pytania i odpowiedzi
Jaki wynik podobieństwa Tanimoto jest dobry?
Dla 512-bitowego odcisku fragmentowego używanego w narzędziu MolDraw 0,85 lub więcej oznacza bardzo podobne, od 0,70 do 0,85 podobne, od 0,50 do 0,70 umiarkowanie podobne, od 0,30 do 0,50 słabo podobne, a poniżej 0,30 niepodobne. Progi zmieniają się w zależności od odcisku, więc porównuj tylko wyniki z jednej metody.
Jak obliczyć współczynnik Tanimoto?
Policz bity ustawione w cząsteczce A (a), w cząsteczce B (b) i w obu (c). Tanimoto = c / (a + b − c). Dla aspiryny (a = 74) i kwasu salicylowego (b = 41) przy c = 41 Tanimoto = 41 / 74 = 0,554.
Czy podobieństwo Tanimoto to to samo co podobieństwo Dice?
Nie. Oba korzystają z tych samych liczb, ale Dice = 2c / (a + b). Dice jest zawsze równy Tanimoto lub wyższy, a oba łączy zależność Dice = 2T / (1 + T). Tanimoto 0,554 odpowiada Dice 0,713.
Dlaczego narzędzie daje 1,000 dla dwóch różnych cząsteczek?
Odcisk zapisuje połączenia atomów, a nie kształt 3D. Enancjomery, diastereoizomery i izomery E/Z mają te same fragmenty, więc dostają wynik 1,000. Narzędzie pokazuje uwagę, gdy dwie cząsteczki różnią się tylko stereochemią.
Czym różni się SMILES od SMARTS?
SMILES opisuje jedną cząsteczkę. SMARTS opisuje wzorzec, który może zawierać wiele cząsteczek. Każdy SMILES jest poprawnym SMARTS, ale SMARTS dodaje warunki, takie jak H1 (jeden wodór), X3 (trzy połączenia), R (w pierścieniu), oraz logikę z przecinkiem (lub), średnikiem (i) i wykrzyknikiem (nie).
Jak znaleźć wszystkie kwasy karboksylowe na liście cząsteczek?
Otwórz kartę Wyszukiwanie podstruktur, naciśnij Kwas karboksylowy w ściądze, aby wczytać [CX3](=O)[OX2H1], wklej listę SMILES i naciśnij Szukaj. W przykładowym zestawie 9 leków pasuje 6: ibuprofen, naproksen, ketoprofen, flurbiprofen, diklofenak i aspiryna.
Czy mogę policzyć donory wiązań wodorowych za pomocą SMARTS?
Tak. Wzorzec [#7,#8;!H0] dopasowuje każdy atom azotu lub tlenu z co najmniej jednym atomem wodoru, co odpowiada liczbie donorów wg Lipinskiego. Paracetamol daje 2 dopasowania, a wzorzec akceptorów [#7,#8] daje 3.
Czy wysokie podobieństwo oznacza, że dwie cząsteczki mają tę samą aktywność?
Nie zawsze. Podobne cząsteczki często mają podobną aktywność, dlatego wyszukiwanie podobieństwa służy do znajdowania analogów. Ale jedna zmiana, np. jedna grupa metylowa lub jedno centrum stereogeniczne, może usunąć aktywność. Traktuj wynik jako wskazówkę, a nie dowód.