Sprawdzaj rozkłady izotopowe, addukty i błąd w ppm w przeglądarce
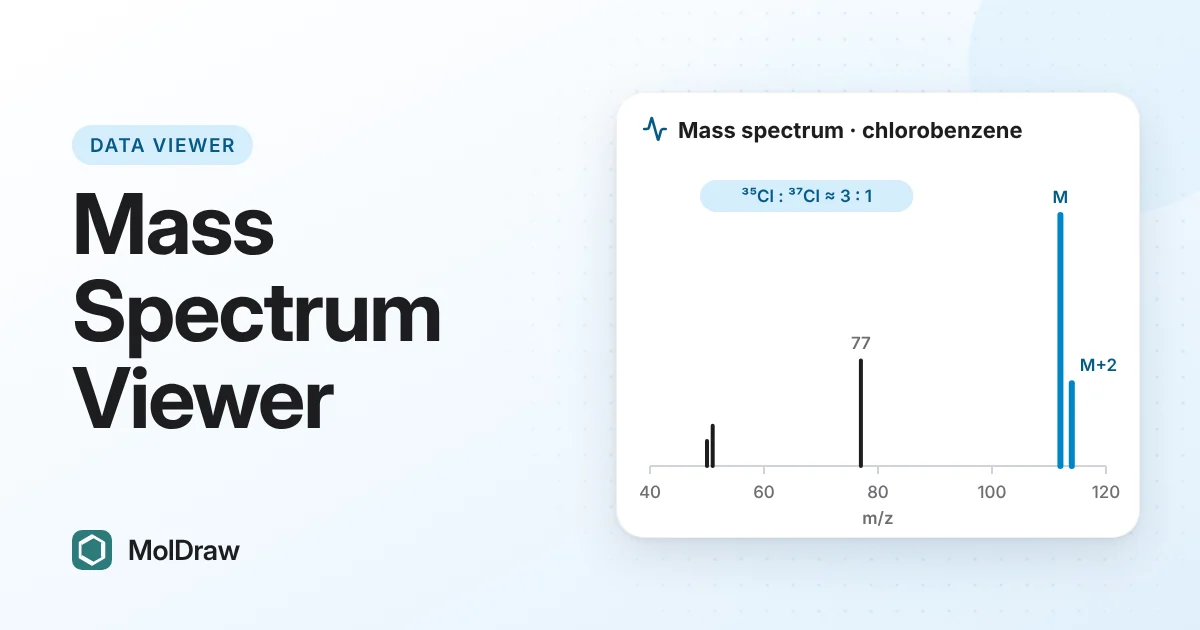
Krótka odpowiedź: otwórz darmową przeglądarkę widm masowych MolDraw i upuść plik JCAMP-DX, CSV/TXT, mzML lub mzXML. Wpisz oczekiwany wzór, SMILES lub peptyd i wybierz jon. Przeglądarka nakłada teoretyczny rozkład izotopowy, wymienia obecne typowe addukty, oblicza błąd w ppm i opisuje straty cząsteczek obojętnych. Wyeksportuj PNG lub CSV. Plik jest odczytywany w przeglądarce i nie jest nigdzie wysyłany.
Wypróbuj przeglądarkę widm masowych tutaj
Po co przeglądarka widm masowych w przeglądarce internetowej?
Widmo masowe odpowiada na dwa pytania: czy masa się zgadza i czy rozkład pasuje do wzoru? Oprogramowanie aparatu potrafi odpowiedzieć na oba, ale często jest przypisane do jednego komputera. Studenci dostają czasem tylko wydruk lub wyeksportowany plik.
Ta przeglądarka umieszcza zmierzone widmo i teorię na jednym wykresie. Od razu widać, czy jest rozkład chloru, czy głównym jonem jest [M+H]+ czy [M+Na]+ i jak daleko zmierzona masa jest od obliczonej.
Podstawy spektrometrii mas, których tu potrzebujesz
m/z to masa jonu podzielona przez jego ładunek. Dla jonów jednokrotnie naładowanych równa się masie jonu. Jon 2+ pojawia się przy mniej więcej połowie swojej masy, a jego piki izotopowe są oddalone o 0,5.
Jonizacja decyduje o tym, co widzisz. Jonizacja elektronami (EI) daje kationorodnik M+• i wiele fragmentów. Elektrorozpylanie (ESI) jest łagodniejsze i daje głównie [M+H]+, [M+Na]+ lub [M−H]−. Addukt sodowy leży ok. 22 powyżej [M+H]+, więc para pików oddalonych o 22 to częsta wskazówka.
Rozkłady izotopowe pomagają potwierdzić wzór. Każdy atom węgla dodaje ok. 1,1% do piku M+1. Chlor (35Cl i 37Cl) daje M i M+2 w stosunku ok. 3:1. Brom (79Br i 81Br) daje ok. 1:1.
Błąd w ppm porównuje zmierzone i obliczone m/z: (zmierzone − teoretyczne) / teoretyczne × 106. Dla [M+H]+ kofeiny przy m/z 195,0877 błąd 1 mDa to ok. 5 ppm. Ma to sens tylko dla danych wysokiej rozdzielczości.
Jakie pliki otwiera
| JCAMP-DX | Widma masowe .jdx, .dx lub .jcamp, jako tabele pików lub dane ciągłe. |
|---|---|
| CSV lub TXT | Kolumny m/z i intensywności. |
| mzML i mzXML | Pierwsze widmo w pliku. Skompresowane tablice (zlib) działają w aktualnych przeglądarkach. |
Jak porównać widmo ze wzorem
- Naciśnij Otwórz widmo masowe lub upuść plik na pole. Aby poćwiczyć, naciśnij Kofeina ESI [M+H]+.
- Sprawdź wiersz nad wykresem. Podaje, czy dane są profilowe czy centroidowe oraz czy mają rozdzielczość jednostkową czy wysoką.
- W polu Wzór, SMILES lub peptyd wybierz typ danych wejściowych i wpisz swój związek, np. C8H10N4O2.
- Wybierz Jon, np. [M+H]+ dla ESI lub M+• (EI) dla EI. Pozostaw Rozkład na rozdzielczości automatycznej, chyba że potrzebujesz innego ustawienia.
- Naciśnij Powiększ do jonu. Porównaj czerwone teoretyczne słupki ze swoimi pikami i odczytaj kolumny Theory % i Found %.
- Stuknij zmierzony pik lub jego wiersz w sekcji Główne piki, aby wypełnić pole Zmierzone m/z. Odczytaj błąd w ppm.
- Przejrzyj tabelę Typowe addukty w poszukiwaniu innych obecnych jonów.
- Wyeksportuj za pomocą Eksportuj PNG lub Eksportuj CSV.
Co potrafi przeglądarka
| Wykres | Styl automatyczny, słupkowy lub profilowy, powiększanie, przesuwanie, + i −, resetowanie widoku i powiększanie do jonu. Suwak etykiet ustala, ile pików jest opisanych. |
|---|---|
| Widok | Pik podstawowy = 100%, nakładkę izotopową, lustrzane odbicie (teoria pod spodem) i straty cząsteczek obojętnych można osobno włączać i wyłączać. |
| Kalkulator | Wzór, SMILES lub peptyd w kodzie jednoliterowym. Podaje masę monoizotopową, masę średnią (molową), dokładne m/z wybranego jonu i najliczniejsze m/z. |
| Jony | Addukty dodatnie i ujemne, w tym [M+H]+, [M+Na]+, [M+K]+, [M+NH4]+, [M+2H]2+, [2M+H]+, [M−H]−, [M+Cl]− i [M+HCOO]−. |
| Rozkład | Rozdzielczość automatyczna, jednostkowa (nominalna), wysoka (0,01 Da) lub struktura subtelna. Kontrola fluorowców wskazuje rozkłady Cl i Br. |
| Kontrole | Błąd w ppm i mDa, tabela typowych adduktów ze znalezionymi pikami oraz etykiety strat cząsteczek obojętnych między głównymi pikami. |
| Eksport | PNG wykresu i CSV danych. Dla danych profilowych dostępna jest też lista centroidów. |
Jak używać jej na zajęciach i w laboratorium
- Nauczanie rozkładów fluorowców: wczytaj Chlorobenzen EI i Dibromobenzen EI. Uczniowie widzą klastry 3:1 i 1:2:1 obok teorii.
- Dane charakterystyczne: sprawdź znalezione i obliczone m/z nowego związku, zanim go opiszesz. Narzędzie traktuje błąd do 5 ppm jako dobre dopasowanie dla danych wysokiej rozdzielczości.
- Peptydy: wczytaj Peptyd ESI, wpisz sekwencję w kodzie jednoliterowym i wybierz [M+2H]2+ lub [M+3H]3+, aby dopasować stany naładowania.
- Odczytywanie fragmentów: użyj etykiet strat cząsteczek obojętnych, aby omówić, które grupy odrywają się w EI. Aby porównać z oczekiwanym rozkładem, przewidź widmo masowe EI z rysunku za pomocą wtyczki Spectroscopy i traktuj je jako przybliżone oszacowanie.
Wskazówki i ograniczenia
- Wpisz wzór obojętnej cząsteczki i pozwól, by menu Jon dodało lub usunęło atomy. Nie wpisuj samodzielnie wzoru jonu.
- W przypadku mzML i mzXML wyświetlane jest tylko pierwsze widmo. Wyeksportuj potrzebny skan, jeśli nie jest pierwszy.
- Przy rozdzielczości jednostkowej różne straty mogą mieć tę samą masę nominalną. CO i C2H4 dają odstęp 28, więc mogą być podane oba.
- Czytnik SMILES obsługuje popularne organiczne ciągi SMILES. Jeśli któryś zawiedzie, wpisz zamiast niego wzór.
- Dobre dopasowanie izotopowe wspiera wzór, ale nie dowodzi struktury. Korzystaj też z NMR i IR.
Dopiero zaczynasz z widmami masowymi? Nasz poradnik jak czytać widmo masowe wyjaśnia jony molekularne, fragmenty i piki izotopowe.
Pytania i odpowiedzi
Czy mogę używać przeglądarki bez pliku z widmem?
Tak. Wpisz wzór, SMILES lub peptyd w polu kalkulatora i wybierz jon. Otrzymasz masę monoizotopową, masę średnią, dokładne m/z i rozkład izotopowy bez otwierania żadnych danych.
Dlaczego jon molekularny w moim widmie EI jest mały lub go nie ma?
Jonizacja elektronami przy 70 eV pozostawia jonowi dużo nadmiarowej energii, więc wiele jonów molekularnych rozpada się, zanim dotrze do detektora. Typowe przykłady to alkohole i związki rozgałęzione. Łagodniejsza metoda, taka jak ESI lub CI, zwykle pokazuje nienaruszoną cząsteczkę.
Dlaczego najwyższy pik w moim klastrze nie jest jonem monoizotopowym?
Każdy atom węgla ma ok. 1,1% szans, że będzie to 13C. W dużych cząsteczkach, takich jak peptydy, jony zawierające jeden lub więcej atomów 13C mogą przeważać liczebnie nad jonem złożonym wyłącznie z 12C. Kalkulator pokazuje zarówno dokładne m/z, jak i najliczniejsze m/z.
Dlaczego narzędzie podaje, że błąd w ppm nie ma znaczenia?
Twój plik zawiera masy o rozdzielczości jednostkowej, jak typowe widmo EI z kwadrupola. Wartości m/z są liczbami całkowitymi lub bliskimi całkowitym, więc błąd w ppm nic nie mówi. Do sprawdzania ppm używaj danych wysokiej rozdzielczości.