Prédire les spectres RMN 1H, 13C et 2D depuis votre dessin avec le NMR Analyser
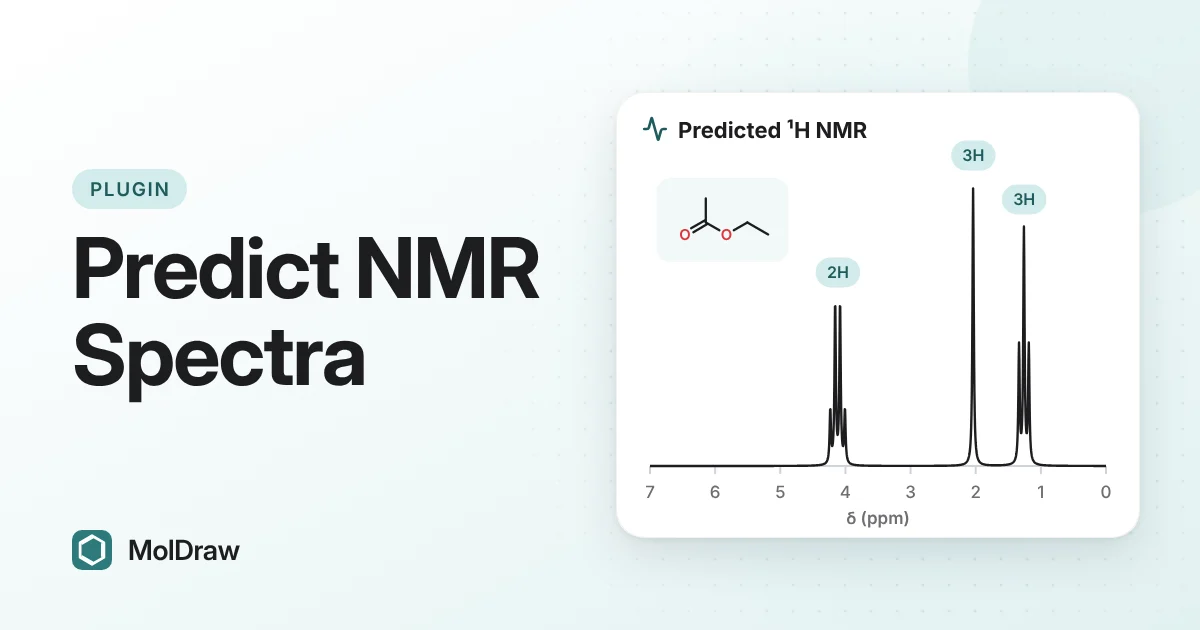
Réponse courte : installez NMR Analyser depuis Settings › Plugins, dessinez une structure, ouvrez l'onglet NMR, choisissez 1H, 13C, COSY, HSQC ou HMBC et appuyez sur Predict. Vous obtenez un spectre simulé avec des pics repérés par des lettres, un tableau des signaux avec déplacement chimique, intégrale, multiplicité et constante de couplage, et les atomes mis en évidence sur votre dessin. Utilisez-le comme guide pour l'attribution, pas comme un spectre mesuré.
Pourquoi prédire un spectre avant de l'attribuer ?
Attribuer un spectre RMN consiste à associer chaque signal à des atomes d'une structure. Face à un spectre réel, le plus difficile est de savoir par où commencer. Un spectre prédit vous donne une première hypothèse pour chaque signal.
La prédiction aide aussi à vérifier une structure proposée. Si les spectres prédit et mesuré divergent fortement, la structure ou l'attribution mérite un second examen. Les étudiants peuvent s'entraîner de la même façon : prédire, comparer, puis expliquer chaque différence.
Ce que chaque expérience vous apprend
- RMN 1H : le déplacement chimique indique l'environnement de chaque proton. L'intégrale indique combien de protons donnent le signal. La multiplicité et la constante de couplage (J, en Hz) renseignent sur les protons voisins.
- RMN 13C : généralement un signal par ensemble de carbones équivalents, réparti sur une gamme de ppm bien plus large qu'en 1H. C'est un moyen rapide de compter les environnements des carbones.
- COSY : les taches de corrélation relient les protons couplés entre eux, généralement à travers deux ou trois liaisons. Utilisez-la pour parcourir une chaîne de groupes CH.
- HSQC : relie chaque proton au carbone qui le porte (une liaison).
- HMBC : relie les protons aux carbones situés à deux ou trois liaisons. Elle relie des fragments à travers les carbones quaternaires et les hétéroatomes.
Une démarche courante : lire le spectre 1H, utiliser la HSQC pour placer chaque proton sur son carbone, la COSY pour construire les systèmes de spins, puis la HMBC pour les relier. Vous débutez ? Lisez d'abord comment lire un spectre RMN.
Ce que montre le plugin
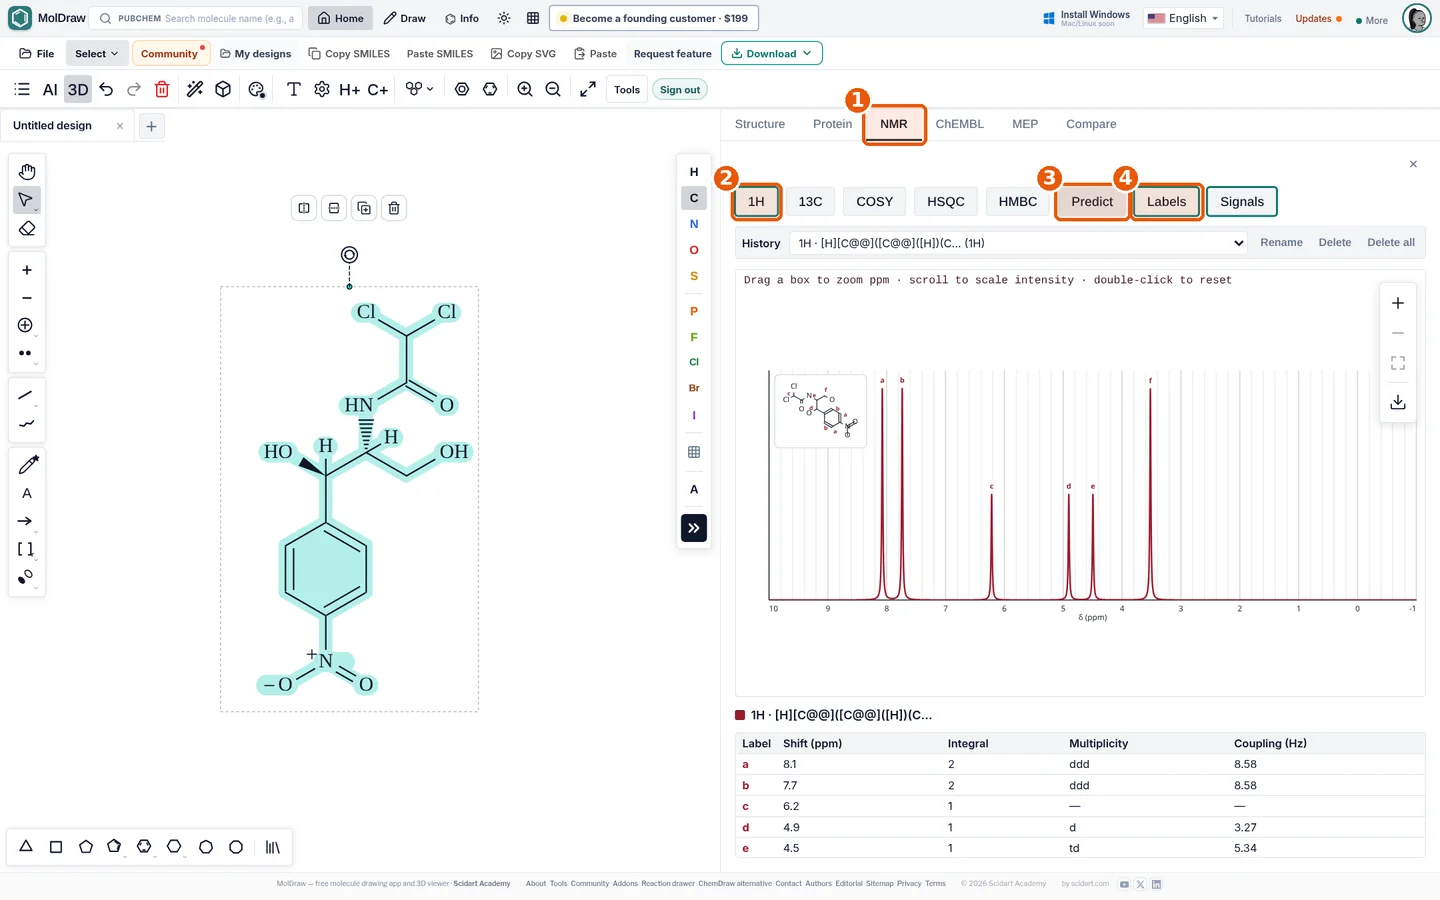
| Spectres 1D | Graphiques 1H et 13C avec pics repérés par des lettres. Activez Labels pour associer les lettres aux atomes de la structure. |
|---|---|
| Signaux | Étiquette, déplacement chimique (ppm), intégrale, multiplicité et couplage (Hz) pour chaque signal. Survolez une ligne pour mettre ses atomes en évidence sur le canevas. |
| Spectres 2D | COSY, HSQC et HMBC sous forme de cartes de contours. |
| Spectromètre | Préréglages de 60 à 800 MHz, ou une valeur personnalisée jusqu'à 1200 MHz. |
| Historique et superposition | Chaque prédiction est conservée dans History. Superposez plusieurs prédictions 1D pour les comparer. |
| Télécharger | PNG ou SVG du graphique, ou données du spectre en CSV. |
Comment installer le NMR Analyser
- Ouvrez l'éditeur MolDraw et connectez-vous. Un compte gratuit suffit.
- Cliquez sur Settings (la roue dentée), puis sur Plugins.
- Cliquez sur Install à côté de NMR Analyser. Un onglet NMR apparaît dans le panneau d'analyse.
Comment prédire et utiliser un spectre
- Dessinez votre structure, ou collez un SMILES avec Paste SMILES.
- Ouvrez l'onglet NMR et choisissez une expérience : 1H, 13C, COSY, HSQC ou HMBC.
- Appuyez sur Predict. Un spectre 1D prend quelques secondes ; un spectre 2D peut prendre plus de temps.
- Réglez Spectrometer sur la fréquence de votre instrument, pour que les multiplets ressemblent à vos données réelles.
- Tracez un cadre pour zoomer sur une plage de ppm, faites défiler pour ajuster la hauteur des pics, et double-cliquez pour réinitialiser.
- Activez Labels et Signals. Survolez une ligne pour voir à quels atomes elle correspond.
- Utilisez le bouton de téléchargement pour enregistrer le graphique ou les données.
Utilisations en cours et au laboratoire
- Comptes rendus de TP : prédisez le spectre de votre produit, puis comparez-le à celui que vous avez mesuré. Expliquez tout signal qui s'est déplacé. Pour préparer le fichier mesuré, calibrez, intégrez et pointez les pics dans le visualiseur RMN du navigateur.
- Problèmes d'isomères : prédisez deux isomères candidats, superposez leurs spectres 1H et cherchez les signaux qui les distinguent.
- Enseigner les multiplicités : passez de 60 MHz à 600 MHz. Une même valeur de J en Hz couvre plus de ppm à bas champ, donc les multiplets paraissent plus larges et se chevauchent davantage. Cela explique pourquoi les spectres de paillasse semblent encombrés.
- Entraînement à la 2D : prédisez la HSQC et la HMBC d'une petite molécule et laissez les étudiants relier eux-mêmes les fragments.
- Exemples corrigés : exportez des graphiques SVG pour les diapositives et les polycopiés.
Conseils et limites honnêtes
- Les prédictions proviennent de nmrdb.org : le modèle Spinus pour le 1H et les données nmrshiftdb2 (codes HOSE) pour le 13C. Elles nécessitent une connexion internet.
- Le prédicteur n'a pas d'option de solvant. Les déplacements des OH et NH en particulier varient avec le solvant, la concentration et la température.
- Dessinez la stéréochimie là où elle compte. Des protons diastéréotopiques peuvent donner des déplacements prédits différents.
- Remplacez les groupes R et les points d'attache (*) par de vrais atomes. Le prédicteur fonctionne mieux sur des molécules organiques neutres : retirez les métaux et les sels.
- Une prédiction est une hypothèse. Confirmez les attributions avec vos propres données, en particulier les spectres 2D.
Pas de compte sous la main ? L'outil gratuit structure en RMN donne une prédiction rapide sans connexion.
Questions et réponses
Quelle est la précision d'un spectre RMN prédit ?
Pour les molécules organiques courantes, c'est un guide utile, mais pas une mesure. Les protons échangeables OH et NH et les systèmes cycliques inhabituels peuvent s'écarter davantage, et le prédicteur n'a pas d'option de solvant. Vérifiez toujours une attribution sur votre spectre expérimental.
Le NMR Analyser nécessite-t-il un compte ou une connexion internet ?
Oui, les deux. Vous vous connectez avec un compte MolDraw gratuit pour prédire, et chaque prédiction provient du service en ligne nmrdb.org. Les prédictions déjà réalisées restent dans l'historique sur votre appareil.
Quelles expériences de RMN 2D peut-il prédire ?
COSY, HSQC et HMBC. Elles sont tracées sous forme de cartes de contours, et vous pouvez mettre en évidence les atomes corrélés sur votre dessin.
Puis-je exporter le spectre prédit ?
Oui. Le bouton de téléchargement enregistre le graphique en PNG ou SVG, ou les données du spectre en CSV.