Voorbeelden van chemfig-mechanismen: mechanismen in meerdere stappen, gebogen pijlen en vishaakpijlen voor radicalen
Kort antwoord: hieronder staan vijf volledige mechanismen in chemfig: twee radicaalkettingreacties getekend met vishaakpijlen voor één elektron en drie polaire mechanismen getekend met gebogen pijlen voor twee elektronen. Elk is een .tex-bestand dat je kunt downloaden en met pdflatex compileren (twee keer uitvoeren). Wil je er een aanpassen, plak het bestand dan op het MolDraw-canvas, bewerk het met de muis en kies Download → chemfig (.tex).
De vijf voorbeelden
| Radicaalchlorering van methaan | Initiatie, twee propagatiestappen en terminatie, onder stapkoppen. Homolyse, vishaakpijlen die samenkomen in een nieuwe binding. radical-chlorination-of-methane.tex |
|---|---|
| Anti-Markovnikov-additie van HBr | Het peroxide-effect in vier stappen: homolyse van het peroxide, vorming van het broomatoom, additie aan propeen en H-abstractie. Radicaalpuntjes op koolstofatomen in een skeletformule. anti-markovnikov-hbr-addition.tex |
| Basegekatalyseerde aldoladditie | Vorming van het enolaat (evenwicht), vorming van de C–C-binding en protonering. Pijlen vanuit ladingen en π-bindingen. base-catalysed-aldol-addition.tex |
| E1-dehydratatie van tert-butanol | Eén schema verdeeld over vier rijen, met reactieomstandigheden boven elke pijl en een carbokation. e1-dehydration-of-tert-butanol.tex |
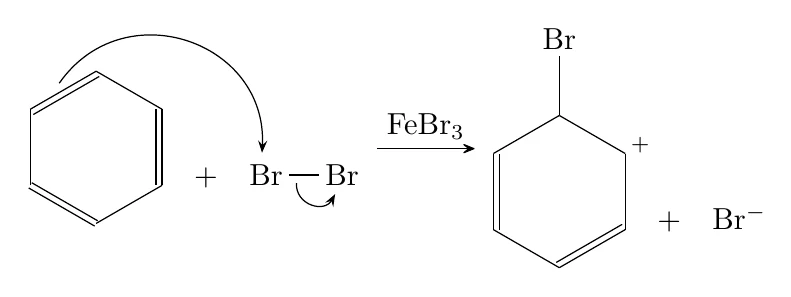
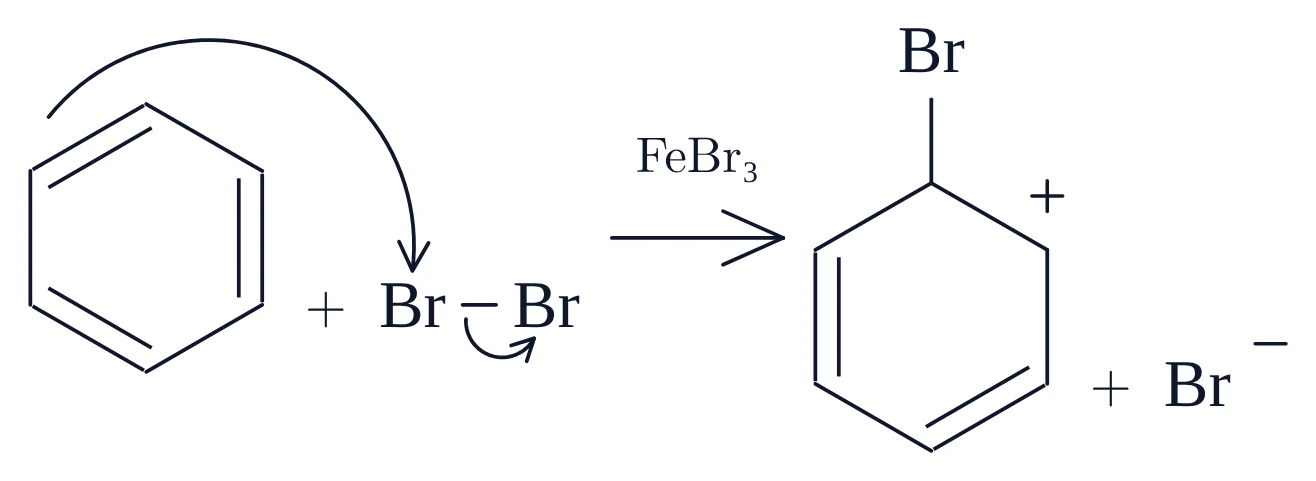
| Bromering van benzeen | Elektrofiele aromatische substitutie via het σ-complex, met een katalysator boven de pijl. bromination-of-benzene.tex |
Elke stap hieronder heeft drie delen: de chemfig-code (gebruik de knop Copy), de pdf die pdflatex van die code maakt en de tekening die MolDraw maakt als je dezelfde code plakt. Beide afbeeldingen zijn gemaakt van precies de getoonde code, dus je kunt controleren dat plakken dezelfde opmaak, tussenruimte en gebogen pijlen geeft als de pdf.
Wil je de chemie beschrijven in plaats van de tekening, schrijf het mechanisme dan in MolScript: deeltjes als SMILES en één regel per gebogen pijl. MolDraw zet het op het canvas en kan je dezelfde chemfig-code geven.
Zo schrijf je gebogen pijlen in chemfig
chemfig tekent pijlen tussen atomen met TikZ, in drie delen:
- Geef de uiteinden een naam. Zet
@{a1}voor een atoom, of in de opties van een binding (-[@{b1}:0]), om het een naam te geven. - Teken in
\chemmove. Na het schema tekent\chemmove{ \draw[…] (a1) to[bend left=50] (a2); }de pijl van de ene naam naar de andere. - Compileer twee keer. chemfig slaat in de eerste run de posities van de benoemde atomen op en gebruikt die in de tweede.
De voorbeelden gebruiken deze regels, die overeenkomen met hoe de pijlen er op het MolDraw-canvas uitzien:
| Twee elektronen | Een volle pijlpunt: -{Stealth[length=4pt,inset=1.5pt]}. |
|---|---|
| Eén elektron | Een vishaak, een halve pijlpunt: -{Straight Barb[left,length=4pt]}. [left] of [right] houdt alleen de weerhaak aan de buitenkant van de boog. |
| Waar de staart begint | Op het vrije elektronenpaar, de negatieve lading, het radicaalpuntje of het midden van de binding die de elektronen levert. [shift={(…em,…em)}] verplaatst de staart van het midden van het atoom naar die plek. |
| Waar de punt stopt | Net voor het atoom dat de elektronen ontvangt, of tussen twee atomen als er een nieuwe binding ontstaat. |
| Schaal | \setchemfig{atom sep=2.5em, …} stelt de bindingslengte in. Elke shift in em wordt daartegen gemeten, dus houd die regel als je code kopieert. |
| Boog | bend left / bend right met een hoek, plus looseness voor diepe bogen. De hoek is relatief ten opzichte van de lijn tussen de uiteinden, zodat de boog zijn vorm houdt als chemfig het schema anders verdeelt dan het canvas. |
Alle vijf bestanden laden dezelfde twee regels, die je ook nodig hebt als je de code in je eigen document kopieert:
\usepackage{chemfig}
\usetikzlibrary{arrows.meta,decorations.pathmorphing}
1. Radicaalchlorering van methaan
Het standaard eerste voorbeeld van een radicaalkettingreactie, in vier stappen:
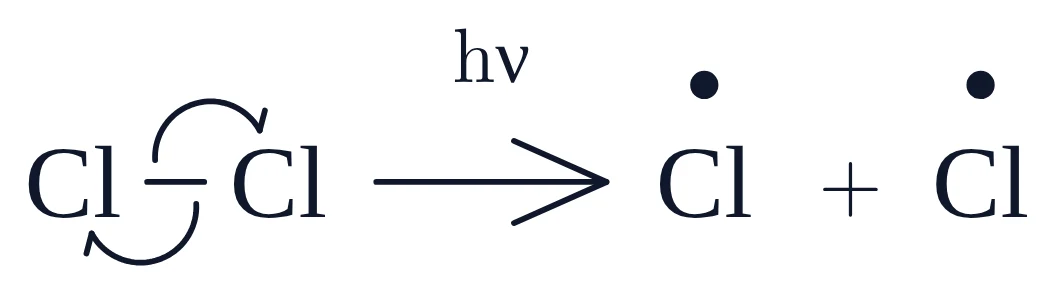
- Initiatie: licht verbreekt de Cl–Cl-binding gelijk (homolyse). Twee vishaakpijlen vertrekken uit de binding, één naar elk chlooratoom.
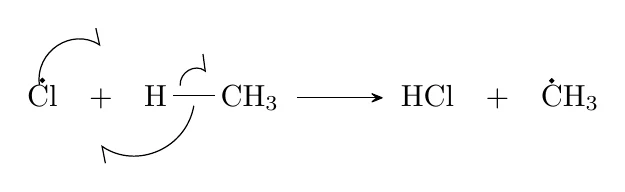
- Propagatie 1: een chlooratoom neemt een waterstofatoom van methaan af. Eén elektron van Cl• en één uit de C–H-binding vormen de nieuwe H–Cl-binding; het andere C–H-elektron blijft op koolstof als methylradicaal.
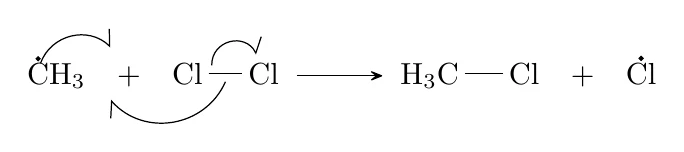
- Propagatie 2: het methylradicaal neemt een chlooratoom van Cl2 af en geeft Cl• terug, waarmee de cyclus opnieuw begint.
- Terminatie: twee radicalen vormen een paar, hier CH3• en Cl•.
Elke stap is een eigen \schemestart … \schemestop. De terminatiestap toont het deel dat met de hand het lastigst is: twee vishaakpijlen die samenkomen in het midden van de binding die ze maken.
Initiatie
\setchemfig{atom sep=2.5em, + sep left=0.7em, + sep right=0.7em, compound sep=4em, arrow offset=6pt}
\schemestart
  \chemfig{@{a1}Cl-[@{b1}:0]@{a2}Cl}
  \arrow{->[h$\nu$]}
  \chemfig{\charge{90=\.}{Cl}}
  \+
  \chemfig{\charge{90=\.}{Cl}}
\schemestop
\chemmove{
  \draw[-{Straight Barb[left,length=4pt]}]([shift={(0.25em,-0.27em)}]b1) to[bend left=77,looseness=1.4] ([shift={(0.23em,-0.63em)}]a1);
  \draw[-{Straight Barb[left,length=4pt]}]([shift={(-0.25em,0.27em)}]b1) to[bend left=77,looseness=1.4] ([shift={(-0.23em,0.63em)}]a2);
}
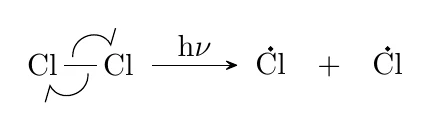
Propagatie 1: waterstofabstractie
\setchemfig{atom sep=2.5em, + sep left=0.7em, + sep right=0.7em, compound sep=4em, arrow offset=6pt}
\schemestart
  \chemfig{@{a1}\charge{90=\.}{Cl}}
  \+
  \chemfig{@{a2}H-[@{b1}:0]@{a3}CH_3}
  \arrow{->}
  \chemfig{HCl}
  \+
  \chemfig{\charge{90=\.}{C}H_3}
\schemestop
\chemmove{
  \path (a2) -- (a1) coordinate[pos=0.5] (m1);
  \draw[-{Straight Barb[left,length=4pt]}]([shift={(0em,1.71em)}]a1) to[bend left=65,looseness=1.2] ([shift={(0em,1.64em)}]m1);
  \path (a2) -- (a1) coordinate[pos=0.5] (m2);
  \draw[-{Straight Barb[left,length=4pt]}]([shift={(0em,-0.33em)}]b1) to[bend left=57,looseness=1.1] ([shift={(0em,-1.64em)}]m2);
  \draw[-{Straight Barb[left,length=4pt]}]([shift={(-0.45em,0.33em)}]b1) to[bend left=65,looseness=1.2] ([shift={(-0.83em,0.78em)}]a3);
}
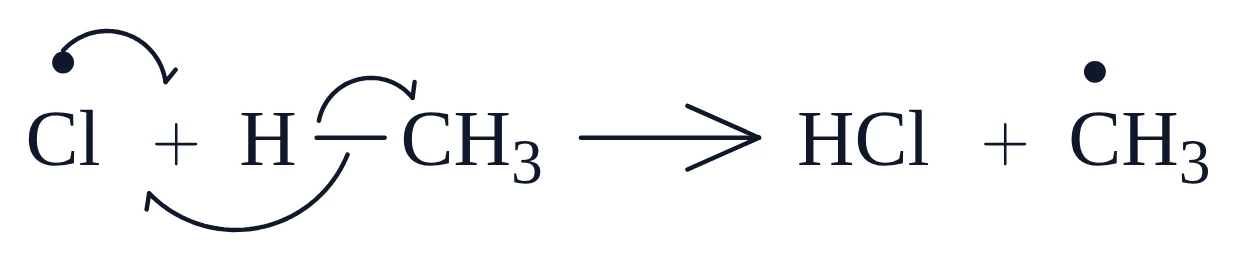
Propagatie 2: chloroverdracht
\setchemfig{atom sep=2.5em, + sep left=0.7em, + sep right=0.7em, compound sep=4em, arrow offset=6pt}
\schemestart
  \chemfig{@{a1}\charge{90=\.}{C}H_3}
  \+
  \chemfig{@{a2}Cl-[@{b1}:0]@{a3}Cl}
  \arrow{->}
  \chemfig{H_3C-[:0]Cl}
  \+
  \chemfig{\charge{90=\.}{Cl}}
\schemestop
\chemmove{
  \path (a2) -- (a1) coordinate[pos=0.5] (m1);
  \draw[-{Straight Barb[left,length=4pt]}]([shift={(-0.55em,1.36em)}]a1) to[bend left=57,looseness=1.1] ([shift={(0em,0.87em)}]m1);
  \path (a2) -- (a1) coordinate[pos=0.5] (m2);
  \draw[-{Straight Barb[left,length=4pt]}]([shift={(0em,-0.27em)}]b1) to[bend left=57,looseness=1.1] ([shift={(0em,-0.87em)}]m2);
  \draw[-{Straight Barb[left,length=4pt]}]([shift={(-0.45em,0.27em)}]b1) to[bend left=77,looseness=1.4] ([shift={(-0.23em,0.63em)}]a3);
}
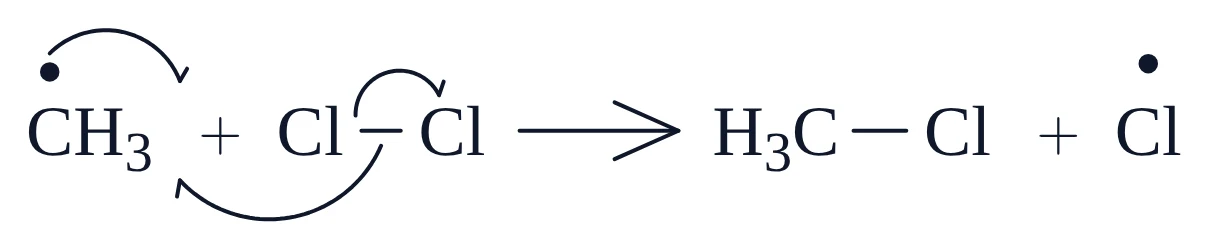
Terminatie
\setchemfig{atom sep=2.5em, + sep left=0.7em, + sep right=0.7em, compound sep=4em, arrow offset=6pt}
\schemestart
  \chemfig{@{a1}\charge{90=\.}{C}H_3}
  \+
  \chemfig{@{a2}\charge{90=\.}{Cl}}
  \arrow{->}
  \chemfig{H_3C-[:0]Cl}
\schemestop
\chemmove{
  \path (a2) -- (a1) coordinate[pos=0.58] (m1);
  \draw[-{Straight Barb[left,length=4pt]}]([shift={(-0.55em,1.36em)}]a1) to[bend left=57,looseness=1.1] ([shift={(0em,0em)}]m1);
  \path (a1) -- (a2) coordinate[pos=0.5] (m2);
  \draw[-{Straight Barb[right,length=4pt]}]([shift={(0em,1.37em)}]a2) to[bend right=57,looseness=1.1] ([shift={(0em,1.31em)}]m2);
}
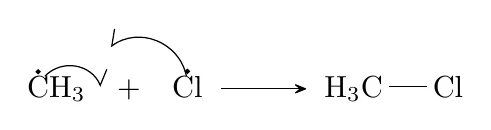
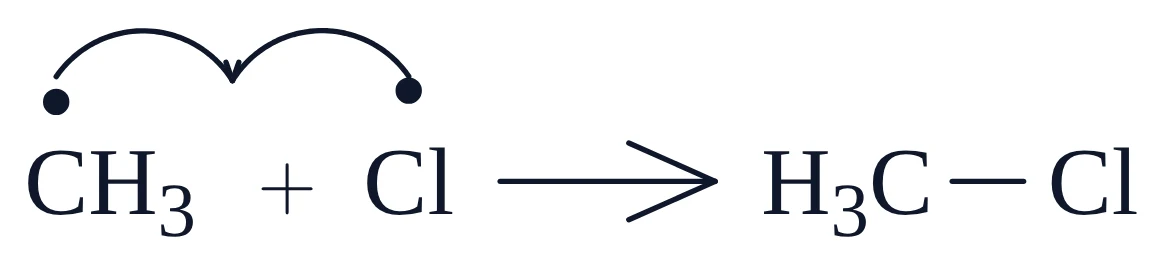
In de terminatiecode maken de regels \path … coordinate een punt tussen de twee radicalen. Omdat het een fractie is van de afstand ertussen, komen de vishaakpijlen nog steeds in de opening samen als je + sep left of de bindingslengte verandert. Een vaste verschuiving vanaf één atoom zou de opening missen zodra de tussenruimte verandert.
De radicaalpuntjes worden geschreven met \charge{90=\.}{Cl}: één elektron onder 90°, boven het atoom. Bij CH3• komt het puntje op het koolstofatoom, \charge{90=\.}{C}H_3, niet op de hele groep.
2. Anti-Markovnikov-additie van HBr (peroxide-effect)
In aanwezigheid van een peroxide addeert HBr "verkeerd om" aan propeen: broom komt op het eindstandige koolstofatoom terecht. De reden is dat de keten wordt gedragen door Br•, dat zo addeert dat het stabielere secundaire radicaal overblijft.
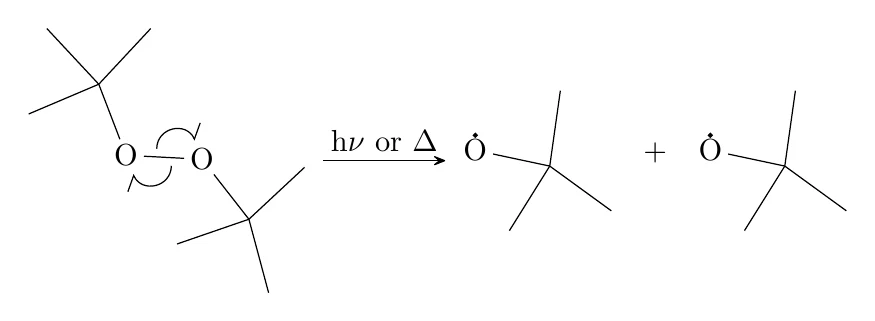
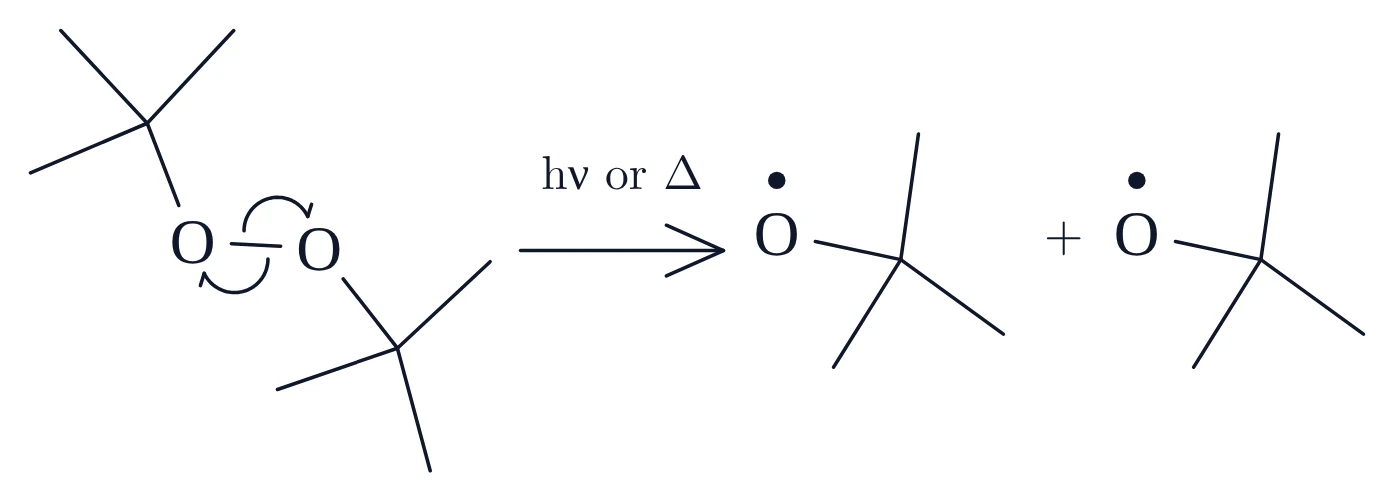
- Initiatie 1: di-tert-butylperoxide splitst bij de zwakke O–O-binding.
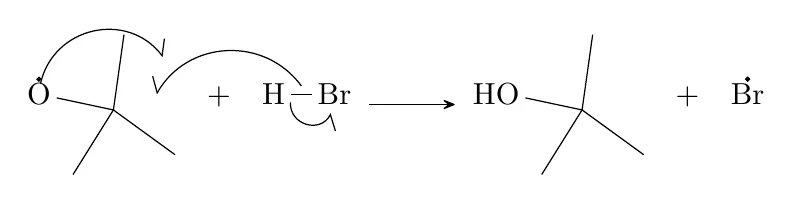
- Initiatie 2: het tert-butoxylradicaal neemt H van HBr af en maakt Br• vrij.
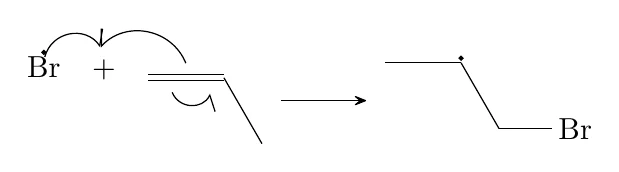
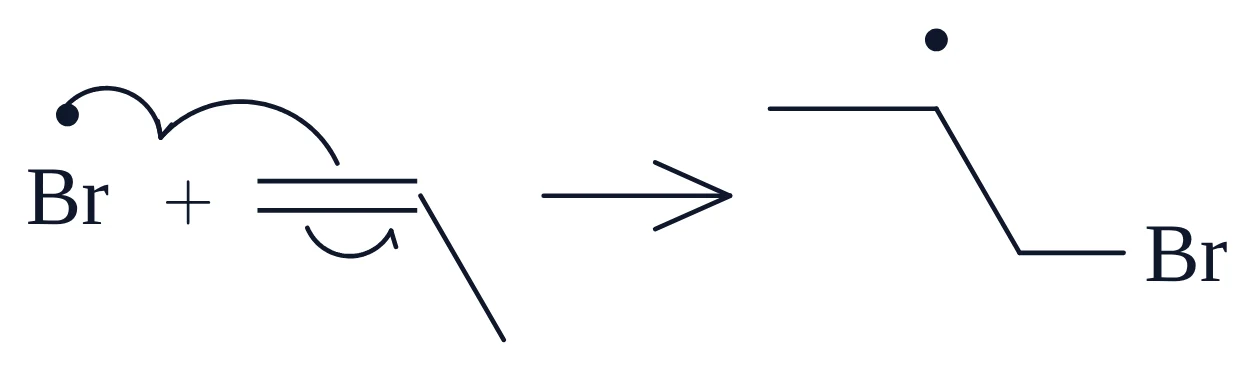
- Propagatie 1: Br• addeert aan het CH2-uiteinde van de C=C. Eén π-elektron gaat naar de nieuwe C–Br-binding en het andere blijft op het middelste koolstofatoom.
- Propagatie 2: dat secundaire radicaal neemt H van HBr af, geeft 1-broompropaan en maakt opnieuw Br•.
Initiatie: homolyse van het peroxide
\setchemfig{atom sep=2.5em, + sep left=0.7em, + sep right=0.7em, compound sep=4em, arrow offset=6pt}
\schemestart
  \chemfig{-[:23](-[:-69]@{a2}O-[@{b1}:-3]@{a1}O-[:-52](-[:43])(-[:-75])-[:-161])(-[:47])-[:133]}
  \arrow{->[h$\nu$ or $\Delta$]}[,1.3]
  \chemfig{\charge{90=\.}{O}-[:-12](-[:-36])(-[:82])-[:-122]}
  \+
  \chemfig{\charge{90=\.}{O}-[:-12](-[:-36])(-[:82])-[:-122]}
\schemestop
\chemmove{
  \draw[-{Straight Barb[left,length=4pt]}]([shift={(-0.24em,0.28em)}]b1) to[bend left=77,looseness=1.4] ([shift={(-0.23em,0.62em)}]a1);
  \draw[-{Straight Barb[left,length=4pt]}]([shift={(0.24em,-0.28em)}]b1) to[bend left=77,looseness=1.4] ([shift={(0.23em,-0.62em)}]a2);
}
Initiatie: vorming van het broomatoom
\setchemfig{atom sep=2.5em, + sep left=0.7em, + sep right=0.7em, compound sep=4em, arrow offset=6pt}
\schemestart
  \chemfig{@{a1}\charge{90=\.}{O}-[:-12](-[:-36])(-[:82]@{a3})-[:-122]}
  \+
  \chemfig{@{a2}H-[@{b1}:0,0.8]@{a4}Br}
  \arrow{->}
  \chemfig{HO-[:-12](-[:-36])(-[:82])-[:-122]}
  \+
  \chemfig{\charge{90=\.}{Br}}
\schemestop
\chemmove{
  \path (a2) -- (a3) coordinate[pos=0.7] (m1);
  \draw[-{Straight Barb[left,length=4pt]}]([shift={(0em,1.36em)}]a1) to[bend left=65,looseness=1.2] ([shift={(-0.08em,-0.19em)}]m1);
  \path (a2) -- (a1) coordinate[pos=0.5] (m2);
  \draw[-{Straight Barb[right,length=4pt]}]([shift={(0em,0.27em)}]b1) to[bend right=57,looseness=1.1] ([shift={(0em,0em)}]m2);
  \draw[-{Straight Barb[right,length=4pt]}]([shift={(-0.36em,-0.27em)}]b1) to[bend right=77,looseness=1.4] ([shift={(-0.11em,-0.63em)}]a4);
}
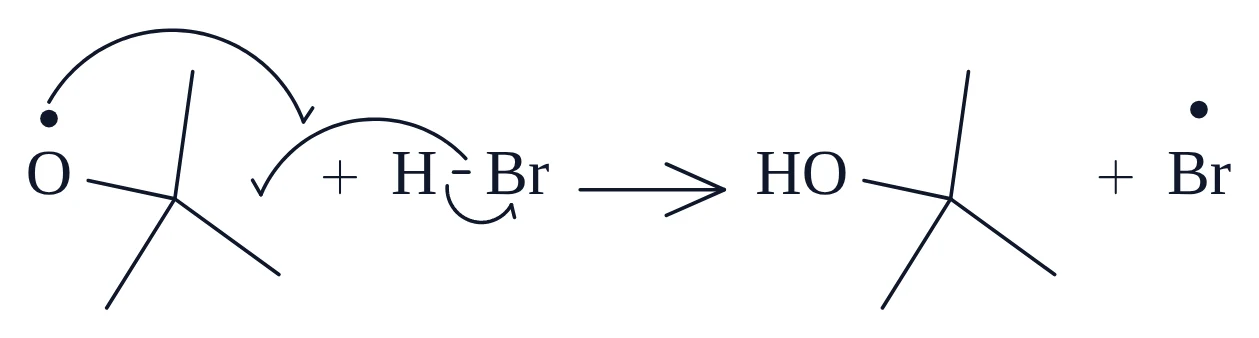
Propagatie 1: Br• addeert aan het minst gesubstitueerde koolstofatoom
\setchemfig{atom sep=2.5em, + sep left=0.7em, + sep right=0.7em, compound sep=4em, arrow offset=6pt}
\schemestart
  \chemfig{@{a1}\charge{90=\.}{Br}}
  \+
  \chemfig{@{a2}=[@{b1}:0]@{a3}-[:-60]}
  \arrow{->}
  \chemfig{-[:0]\charge{90=\.}{}-[:-60]-[:0]Br}
\schemestop
\chemmove{
  \path (a2) -- (a1) coordinate[pos=0.5] (m1);
  \draw[-{Straight Barb[left,length=4pt]}]([shift={(0em,1.37em)}]a1) to[bend left=65,looseness=1.2] ([shift={(-0.12em,0.87em)}]m1);
  \path (a2) -- (a1) coordinate[pos=0.5] (m2);
  \draw[-{Straight Barb[right,length=4pt]}]([shift={(0em,0.48em)}]b1) to[bend right=57,looseness=1.1] ([shift={(-0.12em,0.87em)}]m2);
  \draw[-{Straight Barb[right,length=4pt]}]([shift={(-0.45em,-0.48em)}]b1) to[bend right=65,looseness=1.2] ([shift={(-0.44em,-0.53em)}]a3);
}
Propagatie 2: waterstofabstractie uit HBr
\setchemfig{atom sep=2.5em, + sep left=0.7em, + sep right=0.7em, compound sep=4em, arrow offset=6pt}
\schemestart
  \chemfig{-[:0]@{a1}\charge{90=\.}{}-[:-60]-[:0]Br}
  \+
  \chemfig{@{a2}H-[@{b1}:0,0.8]@{a3}Br}
  \arrow{->}
  \chemfig{-[:0]-[:-60]-[:0]Br}
  \+
  \chemfig{\charge{90=\.}{Br}}
\schemestop
\chemmove{
  \path (a2) -- (a1) coordinate[pos=0.58] (m1);
  \draw[-{Straight Barb[left,length=4pt]}]([shift={(0em,1.36em)}]a1) to[bend left=57,looseness=1.1] ([shift={(0em,0em)}]m1);
  \path (a2) -- (a1) coordinate[pos=0.5] (m2);
  \draw[-{Straight Barb[right,length=4pt]}]([shift={(0em,0.27em)}]b1) to[bend right=57,looseness=1.1] ([shift={(0.05em,0.43em)}]m2);
  \draw[-{Straight Barb[right,length=4pt]}]([shift={(-0.36em,-0.27em)}]b1) to[bend right=77,looseness=1.4] ([shift={(-0.11em,-0.63em)}]a3);
}
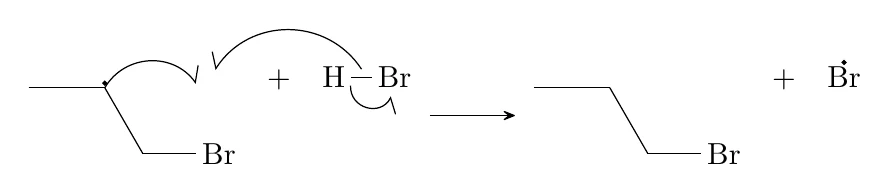
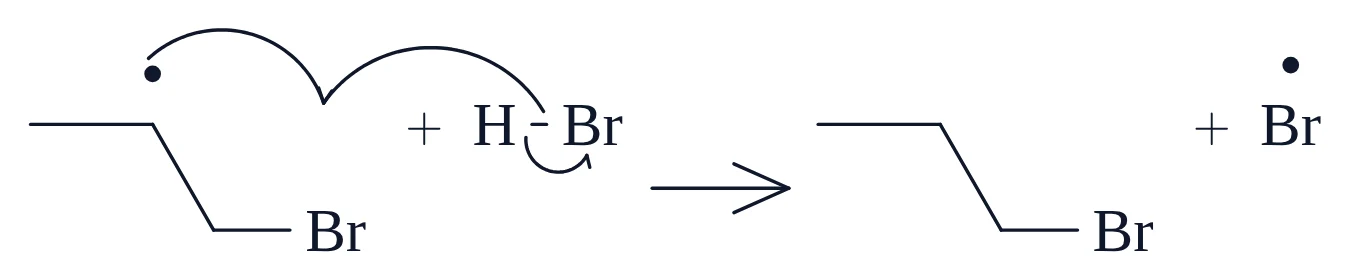
Het radicaal in propagatie 2 zit op een koolstofatoom in de skeletformule, dat geen letter heeft om een puntje aan te hangen. chemfig lost dat op met \charge{90=\.}{}: \charge op een leeg atoom, zodat de bindingen nog steeds in het hoekpunt samenkomen.
Een vishaakpijl kan zowel op een binding als op een puntje beginnen. In propagatie 1 beginnen de pijlen op de C=C-binding, benoemd met =[@{b3}:0].
3. Basegekatalyseerde aldoladditie
Een polair mechanisme met pijlen voor twee elektronen, in drie stappen:
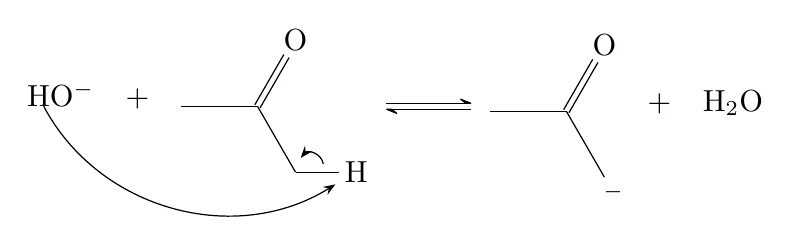
- Hydroxide verwijdert een α-waterstofatoom van aceton, waarbij het enolaat ontstaat. Deze stap is een evenwicht (
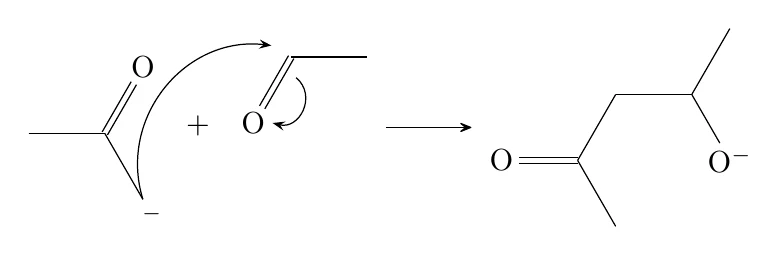
\arrow{<=>}). - Het koolstofatoom van het enolaat valt het carbonylkoolstofatoom van aceetaldehyde aan, en de π-elektronen van C=O verschuiven naar zuurstof.
- Het alkoxide neemt een proton van water op, waarbij het β-hydroxyketon en opnieuw hydroxide ontstaan.
1. Vorming van het enolaat
\setchemfig{atom sep=2.5em, + sep left=0.7em, + sep right=0.7em, compound sep=4em, arrow offset=6pt}
\schemestart
  \chemfig{@{a1}HO^{-}}
  \+
  \chemfig{-[:0](-[:-60]@{a3}-[@{b1}:0,0.8]@{a2}H)=[:60]O}
  \arrow{<=>}
  \chemfig{-[:0](-[:-60]\charge{300:4pt=$\scriptstyle-$}{})=[:60]O}
  \+
  \chemfig{H_2O}
\schemestop
\chemmove{
  \draw[-{Stealth[length=4pt,inset=1.5pt]}]([shift={(1.88em,0em)}]a1) to[bend right=47] ([shift={(-0.69em,-0.4em)}]a2);
  \draw[-{Stealth[length=4pt,inset=1.5pt]}]([shift={(0.2em,0.27em)}]b1) to[bend right=65,looseness=1.2] ([shift={(0.17em,0.47em)}]a3);
}
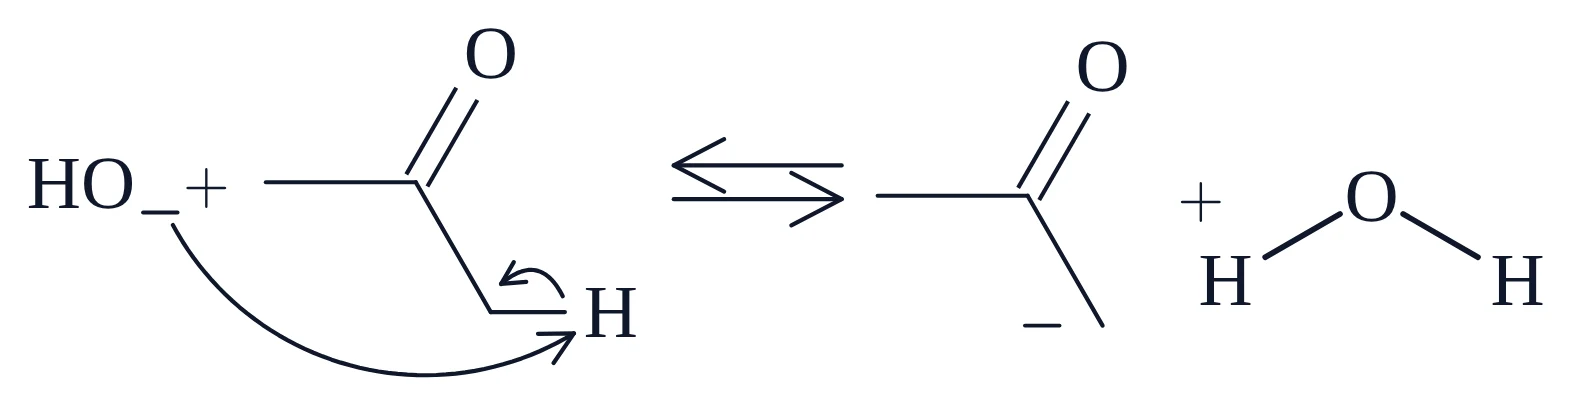
2. Nucleofiele additie aan het aldehyde
\setchemfig{atom sep=2.5em, + sep left=0.7em, + sep right=0.7em, compound sep=4em, arrow offset=6pt}
\schemestart
  \chemfig{-[:0](-[:-60]@{a1}\charge{300:4pt=$\scriptstyle-$}{})=[:60]O}
  \+
  \chemfig{@{a3}O=[@{b1}:60]@{a2}-[:0]}
  \arrow{->}
  \chemfig{O=[:0](-[:-60])-[:60]-[:0](-[:60])-[:-60]O^{-}}
\schemestop
\chemmove{
  \draw[-{Stealth[length=4pt,inset=1.5pt]}]([shift={(0.39em,1.07em)}]a1) to[bend left=57,looseness=1.1] ([shift={(-0.65em,0.38em)}]a2);
  \draw[-{Stealth[length=4pt,inset=1.5pt]}]([shift={(0.64em,0.15em)}]b1) to[bend left=77,looseness=1.4] ([shift={(0.64em,0em)}]a3);
}
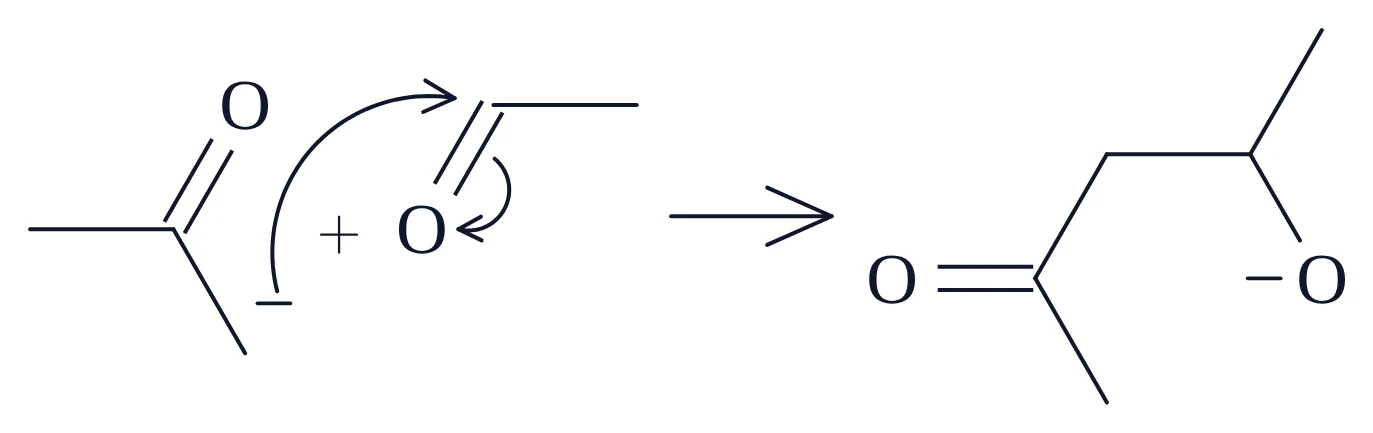
3. Protonering van het alkoxide
\setchemfig{atom sep=2.5em, + sep left=0.7em, + sep right=0.7em, compound sep=4em, arrow offset=6pt}
\schemestart
  \chemfig{O=[:0](-[:-60])-[:60]-[:0](-[:60])-[:-60]@{a1}O^{-}}
  \+
  \chemfig{@{a3}HO-[@{b1}:90,0.8,2]@{a2}H}
  \arrow{->}
  \chemfig{O=[:0](-[:-60])-[:60]-[:0](-[:60])-[:-60]OH}
  \+
  \chemfig{HO^{-}}
\schemestop
\chemmove{
  \draw[-{Stealth[length=4pt,inset=1.5pt]}]([shift={(0.62em,1.07em)}]a1) to[bend left=40] ([shift={(-0.72em,0.26em)}]a2);
  \draw[-{Stealth[length=4pt,inset=1.5pt]}]([shift={(0.27em,0.36em)}]b1) to[bend left=77,looseness=1.4] ([shift={(1.01em,0.11em)}]a3);
}
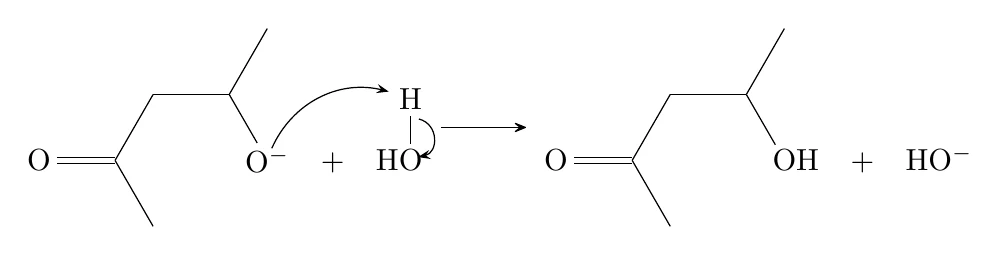
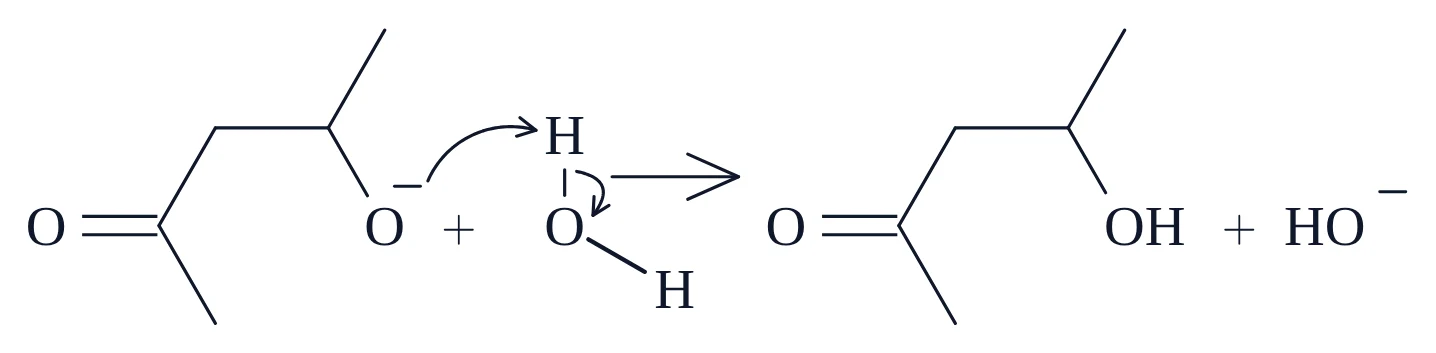
Elke pijl hier heeft een volle punt. Elke stap heeft twee pijlen: de ene maakt een binding, de andere verbreekt een binding en brengt de elektronen naar een atoom. Die tweede soort begint op de binding (b1) en eindigt op het atoom.
De negatieve lading van het enolaat zit op een koolstofatoom in de skeletformule. Die wordt op dezelfde manier geschreven als het radicaal in voorbeeld 2, met \charge op een leeg atoom, zodat de binding niet wordt ingekort rond een "−"-label.
4. E1-dehydratatie van tert-butanol: één schema over meerdere rijen
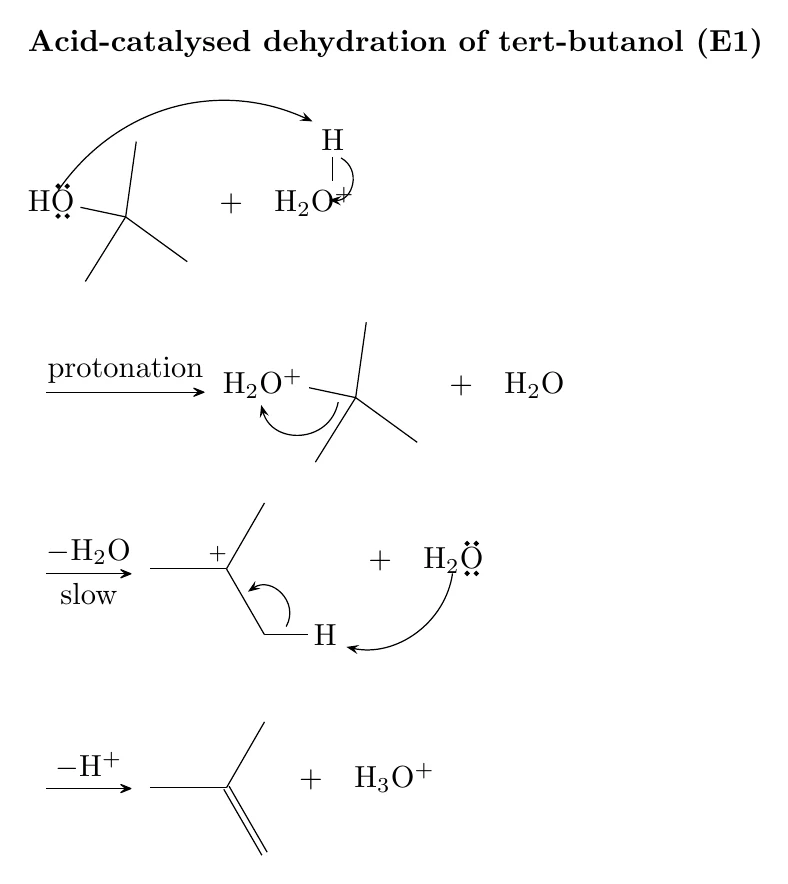
De eerste drie voorbeelden zetten elke stap onder een eigen kop. Je kunt ook het hele mechanisme als één doorlopend schema tekenen dat over nieuwe rijen doorloopt, zoals in veel leerboeken:
- De OH-groep neemt een proton op van H3O+.
- Water vertrekt en geeft het tert-butylkation. Dit is de langzame stap.
- Water verwijdert een proton van het koolstofatoom naast C+, en de C–H-elektronen vormen de C=C-binding van 2-methylpropeen.
In chemfig is elke rij een apart schema dat met zijn pijl begint, zodat de reactieomstandigheden bij de pijl blijven waar ze bij horen:
Het hele schema
\setchemfig{atom sep=2.5em, + sep left=0.7em, + sep right=0.7em, compound sep=4em, arrow offset=6pt}
{\centering \textbf{Acid-catalysed dehydration of tert-butanol (E1)}\par}
\par\bigskip
\vspace{0.9em}
\schemestart
  \chemfig{@{a1}H\charge{90=\:,-90=\:}{O}-[:-12](-[:-36])(-[:82])-[:-122]}
  \+
  \chemfig{@{a3}H_2O^{+}-[@{b1}:90,0.8,2]@{a2}H}
\schemestop
\par\bigskip
\schemestart
  \arrow{->[protonation]}[,1.6]
  \chemfig{@{a4}H_2O^{+}-[@{b2}:-12](-[:-36])(-[:82])-[:-122]}
  \+
  \chemfig{H_2O}
\schemestop
\par\bigskip
\schemestart
  \arrow{->[$-$H$_{2}$O][slow]}
  \chemfig{-[:0]\charge{120:4pt=$\scriptstyle+$}{}(-[@{b4}:-60]-[@{b3}:0,0.8]@{a6}H)-[:60]}
  \+
  \chemfig{@{a5}H_2\charge{90=\:,-90=\:}{O}}
\schemestop
\par\vspace{1.2em}
\par\bigskip
\schemestart
  \arrow{->[$-$H$^{+}$]}
  \chemfig{-[:0](=[:-60])-[:60]}
  \+
  \chemfig{H_3O^{+}}
\schemestop
\chemmove{
  \draw[-{Stealth[length=4pt,inset=1.5pt]}]([shift={(0.37em,1.21em)}]a1) to[bend left=40] ([shift={(-0.67em,0.56em)}]a2);
  \draw[-{Stealth[length=4pt,inset=1.5pt]}]([shift={(0.27em,0.36em)}]b1) to[bend left=77,looseness=1.4] ([shift={(1.19em,0.11em)}]a3);
  \draw[-{Stealth[length=4pt,inset=1.5pt]}]([shift={(0.19em,-0.31em)}]b2) to[bend left=77,looseness=1.4] ([shift={(0.66em,-0.63em)}]a4);
  \draw[-{Stealth[length=4pt,inset=1.5pt]}]([shift={(0.55em,-1.21em)}]a5) to[bend left=47] ([shift={(0.69em,-0.4em)}]a6);
  \draw[-{Stealth[length=4pt,inset=1.5pt]}]([shift={(0em,0.27em)}]b3) to[bend right=77,looseness=1.4] ([shift={(0.08em,0.33em)}]b4);
}
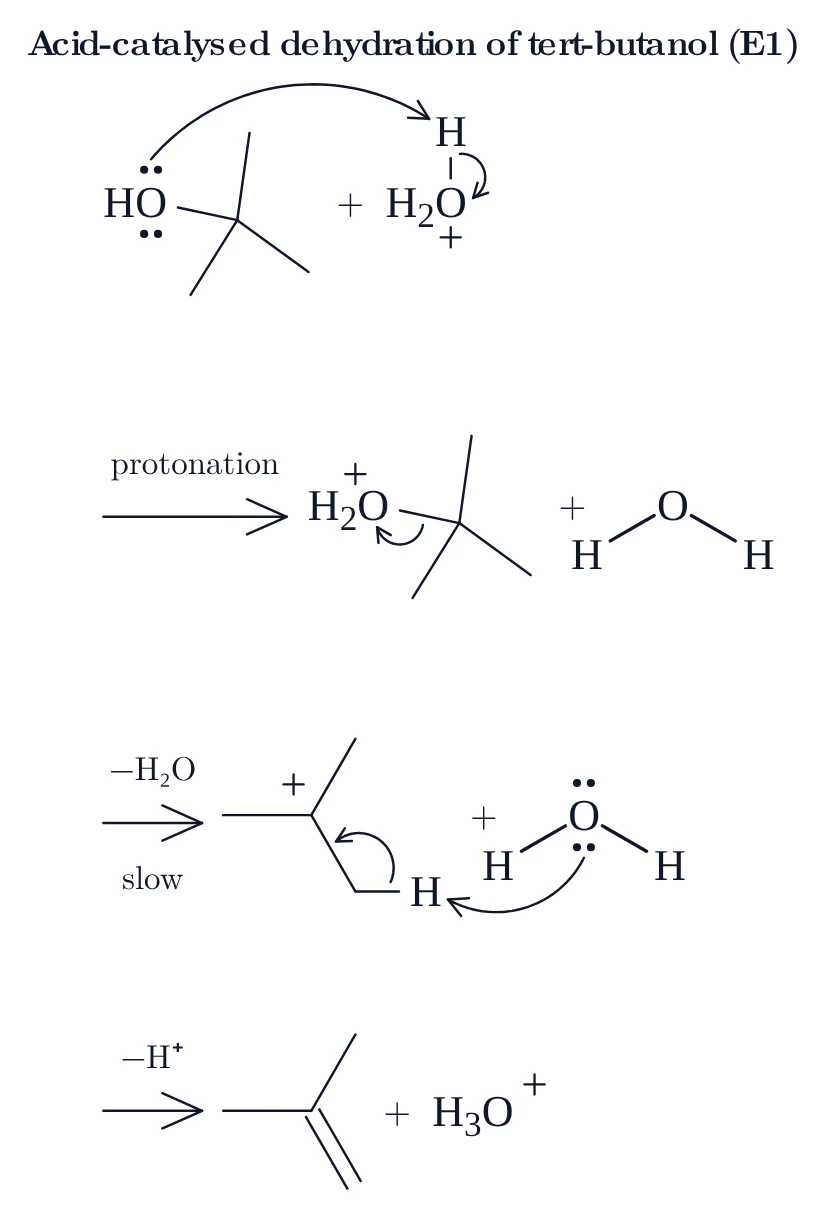
Twee details die het overnemen waard zijn:
[,1.6]maakt de pijl 1,6 keer zo lang als normaal, zodat het woord protonation erboven past in plaats van tegen de volgende structuur aan te lopen.- Het carbokation is
\charge{120:4pt=$\scriptstyle+$}{}: een kleine "+" op 4 pt van het hoekpunt, in de breedste opening tussen de bindingen.
5. Elektrofiele bromering van benzeen
De π-elektronen van benzeen vallen broom aan (geactiveerd door FeBr3), waarbij het σ-complex ontstaat. Bromide verwijdert daarna het proton van het sp3-koolstofatoom, en de C–H-elektronen herstellen de aromatische ring.
bromination-of-benzene.tex downloaden1. Aanval op broom (σ-complex)
\setchemfig{atom sep=2.5em, + sep left=0.7em, + sep right=0.7em, compound sep=4em, arrow offset=6pt}
\schemestart
  \chemfig{?[a]-[:90]=_[@{b1}:30]-[:-30]=_[:-90]-[:-150]?[a,{=_}]}
  \+
  \chemfig{@{a1}Br-[@{b2}:0]@{a2}Br}
  \arrow{->[FeBr$_{3}$]}[,1.1]
  \chemfig{?[a]=_[:90]-[:30](-[:90]Br)-[:-30]\charge{30:4pt=$\scriptstyle+$}{}-[:-90]=_[:-150]?[a]}
  \+
  \chemfig{Br^{-}}
\schemestop
\chemmove{
  \draw[-{Stealth[length=4pt,inset=1.5pt]}]([shift={(-0.13em,0.23em)}]b1) to[bend left=74,looseness=1.34] ([shift={(-0.13em,0.73em)}]a1);
  \draw[-{Stealth[length=4pt,inset=1.5pt]}]([shift={(-0.25em,-0.27em)}]b2) to[bend right=77,looseness=1.4] ([shift={(-0.23em,-0.63em)}]a2);
}
2. Verlies van H⁺ herstelt de ring
\setchemfig{atom sep=2.5em, + sep left=0.7em, + sep right=0.7em, compound sep=4em, arrow offset=6pt}
\schemestart
  \chemfig{?[a]=_[:90]-[:30](-[:90]Br)(-[@{b2}:-30]\charge{30:4pt=$\scriptstyle+$}{}-[:-90]=_[:-150]?[a])-[@{b1}:30,0.8]@{a2}H}
  \+
  \chemfig{@{a1}Br^{-}}
  \arrow{->}
  \chemfig{?[a]-[:90]=_[:30](-[:90]Br)-[:-30]=_[:-90]-[:-150]?[a,{=_}]}
  \+
  \chemfig{HBr}
\schemestop
\chemmove{
  \draw[-{Stealth[length=4pt,inset=1.5pt]}]([shift={(-1.55em,0em)}]a1) to[bend right=51] ([shift={(0.73em,0.13em)}]a2);
  \draw[-{Stealth[length=4pt,inset=1.5pt]}]([shift={(-0.04em,-0.33em)}]b1) to[bend left=51] ([shift={(0.51em,-0.02em)}]b2);
}
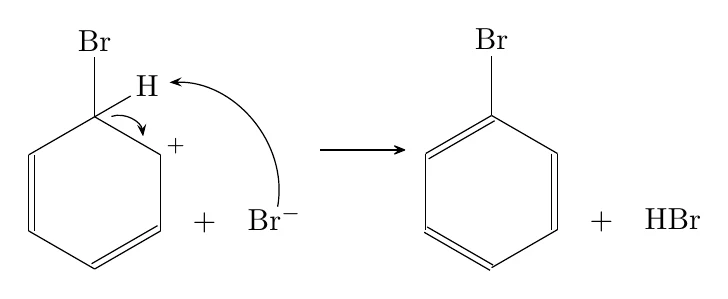
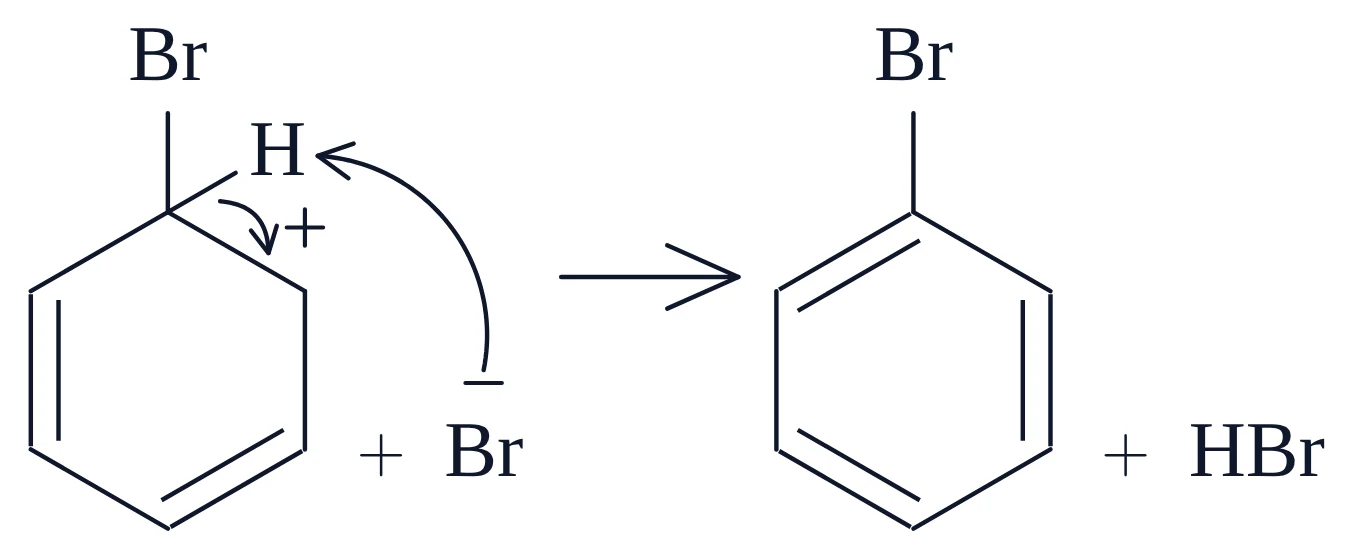
Ringen worden geschreven met absolute bindingshoeken en hooks (?[a]) in plaats van *6(…), zodat elke ring precies de oriëntatie heeft die hij op het canvas heeft en elke ringbinding een @{…}-naam voor een pijl kan dragen. Het subscript in FeBr3 wordt in MolDraw getypt als FeBr₃ en geëxporteerd als FeBr$_{3}$.
Je eigen mechanisme maken
- Teken de deeltjes en reactiepijlen in de MolDraw-editor, of begin met een van deze bestanden: open het, kopieer alles en plak het op het canvas met Ctrl+V.
- Kies de tool voor gebogen pijlen. Sleep van een vrij elektronenpaar, lading, radicaalpuntje of binding naar het atoom of de binding die de elektronen ontvangt. Kies voor stappen met één elektron Fishhook (1e⁻) in de pijlopties.
- Voeg met de teksttool stapkoppen toe, boven elke rij.
- Kies Download → chemfig (.tex), of Copy as chemfig (LaTeX) om de code in je eigen document te plakken.
- Compileer twee keer.
Je kunt het ook aan de AI-assistent in de editor vragen, bijvoorbeeld: “Teken de radicaalbromering van tolueen op de benzylische positie met vishaakpijlen: initiatie, propagatie en terminatie onder koppen.” Hij tekent de stappen op het canvas, en je kunt ze op dezelfde manier exporteren.
Plak je chemfig terug, dan leest MolDraw op welk atoom of welke binding elke \chemmove-pijl begint en eindigt, of hij een volle punt of een vishaak heeft, naar welke kant de bend buigt en hoe diep de boog is. Een punt die eindigt op een \path … coordinate-punt tussen twee atomen wordt een bindingsvormende pijl, zodat vishaakpijlen weer in de opening samenkomen. De tussenruimte komt uit \setchemfig (atom sep, compound sep, + sep left/right, arrow offset), en tekst en lijnen worden getekend in een LaTeX-achtig schreeflettertype met de dunne lijndikte van chemfig. MolDraw past elke pijl nog steeds aan zijn eigen regels aan, dus een met de hand geschreven \draw hoeft niet perfect te zijn.
De geëxporteerde code met de hand aanpassen
- Vlakkere of diepere boog: wijzig de buighoek (
bend left=40in plaats van57), of verwijderlooseness. - Boog aan de andere kant: verwissel
bend leftenbend right. Verwissel bij een vishaak ook[left]en[right]in de punt, zodat de weerhaak aan de buitenkant blijft. - Een staart of punt verplaatsen: pas de
shiftin em aan.(0em,1em)is 1 em boven het midden van het atoom. - Waar vishaakpijlen samenkomen: wijzig
pos=0.58.0.5is precies halverwege tussen de twee atomen. - Ruimte boven een rij: de
\vspace{…em}voor elk schema laat ruimte voor pijlen die omhoog buigen. Maak die groter als een pijl de kop raakt.
Vragen en antwoorden
Hoe teken ik een vishaakpijl in chemfig?
Geef de twee uiteinden een naam met @{…} en teken de pijl in \chemmove met een halve pijlpunt: \draw[-{Straight Barb[left,length=4pt]}] (a1) to[bend left=50] (a2); Gebruik [left] of [right] zodat de weerhaak aan de buitenkant van de boog zit. Laad de TikZ-bibliotheek arrows.meta.
Hoe laat ik twee vishaakpijlen in het midden van een nieuwe binding samenkomen?
Maak binnen \chemmove een punt tussen de twee atomen met \path (a1) -- (a2) coordinate[pos=0.5] (m1); en laat beide vishaakpijlen bij (m1) eindigen. Het punt beweegt mee met de atomen, hoe chemfig het schema ook verdeelt.
Hoe zet ik in chemfig een radicaalpuntje op een koolstofatoom in een skeletformule?
Gebruik \charge op een leeg atoom: \charge{90=\.}{}. De bindingen komen nog steeds samen in het hoekpunt en het puntje staat erboven. Schrijf voor een atoom met label \charge{90=\.}{Cl}.
Waarom staan de gebogen pijlen op de verkeerde plek in mijn pdf?
\chemmove gebruikt posities die in de eerste LaTeX-run zijn opgeslagen. Compileer het bestand een tweede keer.
Kan ik deze voorbeelden bewerken?
Ja. Open het .tex-bestand, kopieer de inhoud en plak die op het MolDraw-canvas. Wijzig de structuren of pijlen met de muis en download daarna opnieuw chemfig (.tex).
Mag ik de voorbeelden gratis gebruiken?
Ja. Gebruik ze in aantekeningen, opgavensets, scripties en artikelen.